Klinische Physiologie, Kachel 04 · Stufe PJ

Gerinnungshemmung und Fibrinolyse

Die Bremsen, die verhindern, dass aus einem lokalen Gerinnsel ein Gefäßverschluss wird, und der Apparat, der das Fibrin wieder abräumt.

Lernziele
  • Antithrombin als wichtigsten körpereigenen Hemmstoff der Gerinnung beschreiben und die Verstärkung durch Heparin erklären.
  • Den Weg über Thrombomodulin, Protein C und Protein S als Rückkopplung des Endothels darstellen.
  • Die Fibrinolyse mit Plasminogen, seinen Aktivatoren und ihren Hemmstoffen ordnen und D-Dimere richtig deuten.
  • Die Angriffspunkte der gebräuchlichen Antikoagulanzien benennen und die jeweilige Antagonisierung zuordnen.
  • Tranexamsäure pharmakologisch einordnen und von der Substitution fehlender Faktoren unterscheiden.
  • Hyperfibrinolyse und Verbrauchskoagulopathie als zwei Entgleisungen desselben Systems erkennen.

Zu dieser Lerneinheit

  1. Zehn Lektionen mit einer Abbildung, einer Tabelle der Antikoagulanzien mit Angriffspunkt und Antagonisierung, Merksätzen, vier Aufgaben mit Lösungen 7 Übungsfragen in den Lektionen, einem klinischen Fall mit drei Fragen und einem Abschlussquiz.
  2. Die Einheit schließt unmittelbar an die plasmatische Gerinnung an und setzt deren Verstärkerschleife als bekannt voraus.
  3. Zur Vertiefung passen die Einheiten zum Endothel und zur Immunfunktion sowie die Einheit Gerinnung des Moduls Allgemeinanästhesie und die Einheit Hämotherapie des Moduls Intensivmedizin.

Lektion 1

Warum das klinisch zählt

Die Gerinnung arbeitet mit positiver Rückkopplung. Ein System, das sich selbst verstärkt, braucht ebenso wirksame Bremsen, sonst würde jede kleine Verletzung die gesamte Strombahn zum Gerinnen bringen. Genau diese Bremsen sind unser häufigster pharmakologischer Angriffspunkt: Heparin wirkt ausschließlich über einen körpereigenen Hemmstoff, Vitamin-K-Antagonisten greifen an derselben Carboxylierung an, die auch die Hemmstoffe Protein C und Protein S benötigen, und die direkten oralen Substanzen ahmen nach, was Antithrombin und der Inhibitor des Gewebefaktorwegs ohnehin tun. Wer die physiologischen Bremsen kennt, versteht Wirkung, Nebenwirkung und Antagonisierung dieser Substanzen ohne Auswendiglernen.

Die Fibrinolyse ist die zweite Hälfte derselben Geschichte. Sie räumt Fibrin wieder ab, sobald die Wunde verschlossen ist, und sie ist zugleich die Ursache jener Blutungen, bei denen keine Substitution hilft, sondern nur ein Hemmstoff. Ein Traumapatient mit ausgeprägter Hyperfibrinolyse blutet nicht, weil ihm Faktoren fehlen, sondern weil das gebildete Gerinnsel sofort wieder aufgelöst wird. Umgekehrt ist der D-Dimer-Wert, der aus demselben Vorgang stammt, einer der am häufigsten überinterpretierten Laborwerte überhaupt.
Lektion 2

Antithrombin und die Serpine des Plasmas

Der wichtigste körpereigene Hemmstoff der Gerinnung ist Antithrombin, ein in der Leber gebildetes Protein aus der Familie der Serinproteaseinhibitoren. Es bietet den aktivierten Faktoren eine Bindungsstelle an, die einem Substrat täuschend ähnlich sieht. Greift die Protease zu, schnappt das Molekül zu und bildet einen stabilen, irreversiblen Komplex, in dem das Enzym unwiderruflich gefangen ist. Betroffen sind vor allem Thrombin und Faktor Xa, in geringerem Umfang die Faktoren IXa, XIa und XIIa. Antithrombin arbeitet damit nicht an einer einzelnen Stelle, sondern räumt jede aktivierte Protease ab, die den Ort der Verletzung verlässt und in den freien Blutstrom gelangt.

Für sich allein ist diese Reaktion langsam. Ihre Geschwindigkeit steigt um mehrere Zehnerpotenzen, sobald Antithrombin an eine bestimmte Zuckersequenz eines Heparansulfats bindet; dadurch ändert sich seine Faltung, und die Bindungsstelle wird der Protease besser zugänglich. Solche Heparansulfate sitzen physiologisch in der Glykokalix des Endothels. Die gesunde Gefäßinnenwand ist also bereits eine gerinnungshemmende Oberfläche, und zwar überall dort, wo sie unverletzt ist. Therapeutisches Heparin nutzt genau diesen Mechanismus: Es wirkt nicht selbst gerinnungshemmend, sondern beschleunigt ausschließlich Antithrombin. Daraus folgt unmittelbar, dass Heparin bei niedrigem Antithrombin an Wirkung verliert. Unfraktioniertes Heparin ist lang genug, um Antithrombin und Thrombin gleichzeitig zu binden, und hemmt deshalb beide, Thrombin und Faktor Xa. Die kurzkettigen niedermolekularen Heparine können diese Brücke nicht mehr bilden und hemmen überwiegend Faktor Xa.

Neben Antithrombin gibt es weitere, langsamere Fänger. Alpha-2-Makroglobulin umschließt Proteasen wie ein Käfig und bindet Thrombin unabhängig von Heparin; der Heparinkofaktor II hemmt Thrombin selektiv. Beide gewinnen an Bedeutung, wenn Antithrombin verbraucht oder vermindert ist.

Übung 2.1

Lektion 3

Thrombomodulin, Protein C und Protein S

Der zweite große Bremsweg ist besonders elegant, weil er Thrombin gegen sich selbst wendet. Bindet Thrombin an Thrombomodulin, ein Rezeptorprotein der Endothelzelle, so ändert sich seine Substratspezifität vollständig. Das gebundene Thrombin spaltet kein Fibrinogen mehr und aktiviert keine Thrombozyten. Stattdessen aktiviert es Protein C, das über einen eigenen Endothelrezeptor in Reichweite gehalten wird. Aus dem stärksten Gerinnungsförderer wird durch bloßen Ortswechsel ein Gerinnungshemmer.

Aktiviertes Protein C bildet zusammen mit seinem Kofaktor Protein S einen membrangebundenen Komplex und spaltet gezielt die beiden Kofaktoren Va und VIIIa. Das ist der wirksamste denkbare Angriff, denn ohne diese Kofaktoren verlieren Prothrombinase und Tenase den weitaus größten Teil ihrer Umsatzgeschwindigkeit. Der Effekt richtet sich gegen die Verstärkerschleife selbst. Protein C und Protein S werden beide in der Leber gebildet und benötigen wie die Faktoren II, VII, IX und X Vitamin K für ihre Fertigstellung.

Die räumliche Logik ist entscheidend. Thrombomodulin sitzt auf intaktem Endothel, also überall dort, wo kein Leck ist. Das Gerinnsel wächst folglich nur so weit, wie die geschädigte, thrombomodulinfreie Fläche reicht; an der Grenze zum gesunden Endothel wird es gestoppt. Zwei klinisch wichtige Störungen ergeben sich direkt aus diesem Weg. Die Faktor-V-Mutation, die eine Resistenz gegenüber aktiviertem Protein C bewirkt, macht Faktor Va an einer der Spaltstellen unangreifbar und ist die häufigste erbliche Thromboseneigung. Und weil Protein C mit etwa acht Stunden eine deutlich kürzere Halbwertszeit hat als Prothrombin und Faktor X, entsteht zu Beginn einer Behandlung mit einem Vitamin-K-Antagonisten vorübergehend ein Überhang zugunsten der Gerinnung; das ist der Grund für die überlappende Gabe von Heparin und für die seltene Hautnekrose in den ersten Behandlungstagen.

Übung 3.1

Lektion 4

Der Inhibitor des Gewebefaktorwegs und das antithrombotische Endothel

Die dritte Bremse greift am Anfang der Kette. Der Inhibitor des Gewebefaktorwegs wird vom Endothel gebildet und lagert sich zunächst an Faktor Xa an; dieser Zweierkomplex bindet anschließend den Komplex aus Gewebefaktor und Faktor VIIa und schaltet ihn ab. Der Startmechanismus der Gerinnung wird also unmittelbar nach seiner ersten Produktleistung gehemmt. Genau deshalb reicht die Startphase nur für eine Spur Thrombin, und genau deshalb ist die Verstärkerschleife über Faktor XI und die Kofaktoren V und VIII für eine ausreichende Blutstillung unverzichtbar. Ohne sie bricht die Thrombinbildung ab, sobald der Inhibitor greift, und das ist die physiologische Erklärung der Blutungsneigung bei Hämophilie trotz normalem äußerem Weg.

Darüber hinaus verhält sich das gesunde Endothel insgesamt gerinnungsfeindlich. Es trägt Heparansulfate für Antithrombin, exprimiert Thrombomodulin und den Rezeptor für Protein C, bildet den Inhibitor des Gewebefaktorwegs, setzt Stickstoffmonoxid und Prostacyclin frei, die beide die Thrombozytenaktivierung hemmen, und baut Adenosindiphosphat über eine membranständige Ektonukleotidase ab. Es exponiert keinen Gewebefaktor und bietet keine negativ geladene Phospholipidoberfläche an. Entzündung kehrt dieses Profil um: Thrombomodulin wird herunterreguliert, die Glykokalix abgebaut, Gewebefaktor auf Monozyten und Endothel exprimiert. Die Gerinnungsaktivierung bei Sepsis ist deshalb keine Nebenwirkung, sondern die Folge eines umgeschalteten Endothels.

Übung 4.1

Lektion 5

Fibrinolyse: Plasminogen, Plasmin und die Aktivatoren

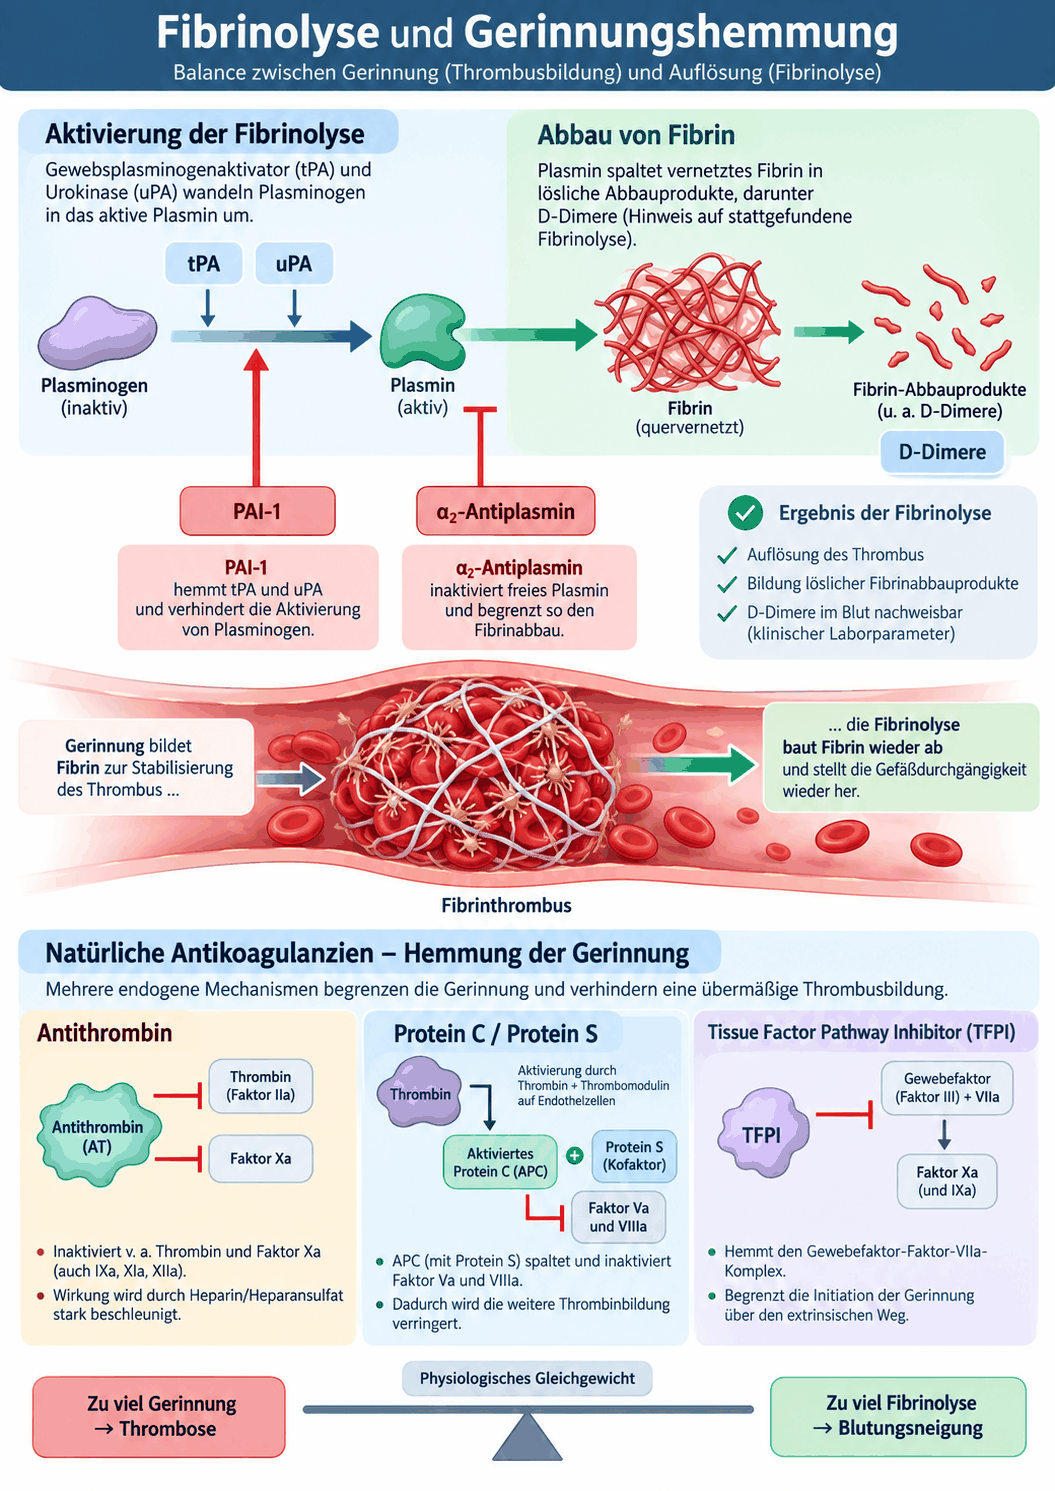
Fibrin ist als Verschluss gedacht, nicht als Dauerzustand. Für seinen Abbau sorgt Plasmin, eine Serinprotease, die aus dem in der Leber gebildeten Zymogen Plasminogen entsteht. Plasminogen zirkuliert in hoher Konzentration im Plasma und lagert sich bereits während der Gerinnselbildung an das entstehende Fibrinnetz an. Damit ist der Abbauapparat von Anfang an im Gerinnsel eingebaut und wartet dort auf sein Startsignal.

Der wichtigste Aktivator ist der Gewebeplasminogenaktivator, den Endothelzellen bilden und bei Stase, Hypoxie, Katecholaminwirkung und Thrombinreiz freisetzen. Seine Besonderheit ist die Fibrinabhängigkeit: Für sich allein ist er ein schwaches Enzym, doch sobald er zusammen mit Plasminogen auf derselben Fibrinoberfläche gebunden ist, steigt seine Wirksamkeit um ein Vielfaches. Die Fibrinolyse findet dadurch dort statt, wo Fibrin liegt, und nicht im freien Plasma. Der zweite körpereigene Aktivator ist die Urokinase, die vor allem in Geweben und im Harntrakt wirkt und verhindert, dass Ausführungsgänge durch Fibrin verkleben. Hinzu kommt ein Nebenweg über Plasmakallikrein und Faktor XIIa, der die Kontaktphase mit der Fibrinolyse verbindet.

Plasmin selbst ist wenig wählerisch. Es spaltet Fibrin, aber auch Fibrinogen sowie die Faktoren V und VIII. Solange es an Fibrin gebunden bleibt, ist dieser Angriff örtlich begrenzt; gelangt es in größerer Menge frei ins Plasma, entsteht eine systemische Auflösung mit Verlust des Baustoffs selbst.

Schema der Fibrinolyse mit Plasminogen am Fibrinnetz, Aktivierung durch Gewebeplasminogenaktivator und Urokinase, Hemmung durch Plasminogen-Aktivator-Inhibitor und Alpha-2-Antiplasmin sowie Entstehung der D-Dimere
Abbildung 1: Das Gleichgewicht der Fibrinolyse: Plasminogen ist bereits im Gerinnsel eingebaut und wird an der Fibrinoberfläche aktiviert, während der Plasminogen-Aktivator-Inhibitor die Aktivatoren und Alpha-2-Antiplasmin das freie Plasmin abfangen; nur der Abbau quervernetzten Fibrins liefert D-Dimere. Eigene Darstellung

Übung 5.1

Lektion 6

Die Bremsen der Fibrinolyse und die D-Dimere

Auch die Auflösung hat ihre Gegenspieler, und sie greifen auf zwei Ebenen an. Der Plasminogen-Aktivator-Inhibitor vom Typ 1 fängt die Aktivatoren ab, bevor überhaupt Plasmin entsteht. Er stammt aus Endothel, Leber und Fettgewebe und wird zusätzlich aus den Granula aktivierter Thrombozyten freigesetzt, also genau dort, wo ein frisches Gerinnsel geschützt werden muss. Seine Plasmaspiegel steigen bei Entzündung, Adipositas und metabolischem Syndrom und verschieben das Gleichgewicht dauerhaft zur Gerinnung hin. Auf der zweiten Ebene fängt Alpha-2-Antiplasmin freies Plasmin im Plasma innerhalb von Sekundenbruchteilen ab; an Fibrin gebundenes Plasmin ist davor weitgehend geschützt. Faktor XIIIa verknüpft Alpha-2-Antiplasmin zusätzlich kovalent mit dem Fibrinnetz und rüstet das Gerinnsel damit gegen seine eigene Auflösung. Ein dritter Mechanismus, ein durch Thrombin und Thrombomodulin aktivierbarer Inhibitor, entfernt die Bindungsstellen für Plasminogen aus dem Fibrin und bremst die Lyse zusätzlich.

Therapeutisch lässt sich an derselben Stelle eingreifen. Tranexamsäure besetzt die Bindungsstellen, mit denen Plasminogen und Plasmin an Fibrin andocken. Sie hemmt also weder die Gerinnung noch die Enzymaktivität des Plasmins unmittelbar, sondern verhindert, dass der Abbauapparat sein Substrat findet. Weil damit ein bereits gebildetes Gerinnsel geschützt wird, wirkt sie nur dort, wo eine gesteigerte Fibrinolyse tatsächlich vorliegt oder droht, und sie ersetzt keine fehlenden Faktoren.

Beim Abbau des Fibrins entstehen Spaltprodukte. Wird quervernetztes Fibrin gespalten, bleiben die von Faktor XIIIa geknüpften Brücken erhalten, und es entstehen Bruchstücke aus zwei verbundenen D-Domänen, die D-Dimere. Sie belegen damit zweierlei zugleich: Es ist Fibrin entstanden, und es ist quervernetzt und wieder abgebaut worden. Ein normaler Wert schließt einen frischen Thrombus mit hoher Sicherheit aus, weshalb der Test einen hohen negativen Vorhersagewert hat. Ein erhöhter Wert dagegen beweist nichts, denn er tritt bei Entzündung, Infektion, Tumorleiden, Schwangerschaft, im höheren Lebensalter und regelhaft nach jeder Operation auf. Postoperativ ist der Wert deshalb praktisch nicht verwertbar.

Übung 6.1

Lektion 7

Angriffspunkte der Antikoagulanzien und ihre Antagonisierung

Ordnen Sie die Substanzen nach der Stelle, an der sie in die eben beschriebene Physiologie eingreifen, dann ergeben sich Überwachung und Antagonisierung von selbst. Heparine wirken ausschließlich indirekt über Antithrombin und verlieren bei niedrigem Antithrombin an Wirkung. Vitamin-K-Antagonisten hemmen kein Enzym der Gerinnung, sondern die Regeneration des Vitamins in der Leber; die Wirkung setzt erst ein, wenn die vorhandenen Faktoren nach ihrer Halbwertszeit verschwunden sind, und sie endet ebenso verzögert. Die direkten oralen Substanzen binden dagegen unmittelbar an das aktive Zentrum ihres Zielenzyms, wirken innerhalb von Stunden und klingen entsprechend der Nierenfunktion wieder ab.

Tabelle 1: Angriffspunkte der Antikoagulanzien und ihre Antagonisierung
SubstanzgruppeAngriffspunktÜbliche ÜberwachungAntagonisierung
Unfraktioniertes Heparinverstärkt Antithrombin, hemmt Thrombin und Faktor Xaaktivierte partielle Thromboplastinzeit, aktivierte GerinnungszeitProtaminsulfat, vollständig
Niedermolekulares Heparinverstärkt Antithrombin, überwiegend gegen Faktor Xabei Bedarf Anti-Faktor-Xa-AktivitätProtaminsulfat, nur teilweise
Fondaparinuxantithrombinvermittelt, selektiv gegen Faktor XaAnti-Faktor-Xa-Aktivität mit eigener Eichungkein zugelassenes spezifisches Mittel
Vitamin-K-Antagonistenhemmen die Gammacarboxylierung von II, VII, IX, X sowie Protein C und Sinternational normalisiertes VerhältnisVitamin K, bei Eile Prothrombinkomplexkonzentrat
Direkter Thrombinhemmerbindet unmittelbar an das aktive Zentrum des ThrombinsThrombinzeit als Suchtest, verdünnte Thrombinzeit quantitativspezifischer Antikörper
Direkte Faktor-Xa-Hemmerbinden unmittelbar an Faktor Xa, auch im Prothrombinasekomplexkalibrierte Anti-Faktor-Xa-Aktivitätspezifisches Fangprotein, ersatzweise Prothrombinkomplexkonzentrat
Tranexamsäurebesetzt die Fibrinbindungsstellen von Plasminogen und Plasminviskoelastisch, klinischentfällt, Wirkung endet mit der Ausscheidung

Für die Praxis folgt daraus eine einfache Frage vor jedem Eingriff: Wirkt die Substanz noch, und woran würde ich das erkennen? Bei den Vitamin-K-Antagonisten beantwortet das normalisierte Verhältnis die Frage zuverlässig. Bei den direkten oralen Substanzen tut es das gerade nicht; hier entscheiden der zeitliche Abstand zur letzten Einnahme und die Nierenfunktion, und nur speziell geeichte Verfahren messen den Restspiegel.

Übung 7.1

Lektion 8

Funktionelles Modell

Denken Sie das hämostatische System als Waage mit zwei Schalen und einem Zeitpfeil. Auf der einen Schale liegt alles, was Thrombin erzeugt und Fibrin quervernetzt, auf der anderen alles, was Proteasen abfängt und Fibrin wieder abbaut. Im Ruhezustand hält das gesunde Endothel die Waage deutlich auf der hemmenden Seite: Heparansulfate für Antithrombin, Thrombomodulin für Protein C, der Inhibitor des Gewebefaktorwegs am Start, dazu Stickstoffmonoxid und Prostacyclin gegen die Plättchen. Eine Verletzung entfernt diese Auflagen auf einer sehr kleinen Fläche, und nur dort kippt die Waage.

Der Zeitpfeil ordnet die Vorgänge nacheinander an. Zuerst überwiegt die Gerinnung und schließt das Leck. Dann greifen die Hemmstoffe und begrenzen das Gerinnsel auf den geschädigten Bezirk; die Grenze ist genau dort, wo wieder intaktes, thrombomodulintragendes Endothel beginnt. Zuletzt übernimmt die Fibrinolyse und räumt das Fibrin ab, während das Gewebe heilt. Krankheit entsteht, wenn diese Reihenfolge verletzt wird: Die Fibrinolyse startet zu früh und löst ein noch gebrauchtes Gerinnsel auf, oder die Hemmung greift zu spät, sodass die Gerinnung generalisiert.

Das Modell erklärt auch, warum jede Therapie hier zweischneidig ist. Jede Verschiebung der Waage wirkt systemisch, während das Problem örtlich ist. Wer die hemmende Seite beschwert, verhindert Thrombosen und ermöglicht Blutungen; wer die gerinnende Seite beschwert, stillt eine Blutung und erzeugt Thrombosen. Genau dieser Zusammenhang findet sich in den Studiendaten zur Antagonisierung wieder, in denen bessere Blutstillung regelhaft mit mehr thromboembolischen Ereignissen erkauft wird.

Lektion 9

Klinische Übersetzung

Was verändert die Anästhesie?

  • Operatives Trauma und Gewebemanipulation setzen Gewebefaktor und Gewebeplasminogenaktivator frei. Beide Schalen der Waage werden gleichzeitig beschwert, weshalb perioperativ sowohl Hyperkoagulabilität als auch gesteigerte Fibrinolyse auftreten können.
  • Extrakorporale Verfahren bieten große Fremdoberflächen und verbrauchen Antithrombin. Steigt die benötigte Heparindosis auffällig an, ist an einen Antithrombinmangel als Ursache einer Heparinresistenz zu denken.
  • Hypothermie und Azidose bremsen die Gerinnung, verstärken aber die Fibrinolyse nicht in gleichem Maß. Das Gleichgewicht verschiebt sich dadurch zur Blutung.
  • Rückenmarknahe Verfahren richten sich nach der Kinetik der Substanz, nicht nach einem Laborwert. Maßgeblich sind der Abstand zur letzten Gabe, die Halbwertszeit und die Nierenfunktion.
  • Prothrombinkomplexkonzentrat enthält die vier Vitamin-K-abhängigen Faktoren und ersetzt damit gezielt, was ein Vitamin-K-Antagonist entfernt hat. Da moderne Präparate auch Protein C und S enthalten, ist der thrombogene Effekt geringer, aber nicht aufgehoben.

Wann wird diese Physiologie klinisch sichtbar?

  • Hyperfibrinolyse nach schwerem Trauma, bei Leberchirurgie und im Schock: diffuse Blutung aus allen Wundflächen, im viskoelastischen Befund ein vorzeitiger Abfall der bereits erreichten Gerinnselfestigkeit. Hier hilft ein Antifibrinolytikum, nicht die Gabe weiterer Faktoren.
  • Verbrauchskoagulopathie, also disseminierte intravasale Gerinnung bei Sepsis, geburtshilflichen Komplikationen und ausgedehnten Tumoren: gleichzeitige Mikrothrombosierung und Blutung, fallende Thrombozytenzahl, fallendes Fibrinogen, fallendes Antithrombin, stark erhöhte D-Dimere. Behandelt wird die Ursache.
  • Heparinresistenz bei erworbenem Antithrombinmangel, etwa nach langer Heparinvorbehandlung, bei Sepsis oder nephrotischem Syndrom: Trotz hoher Dosis wird die Zielgerinnungszeit nicht erreicht, weil der Wirkstoff selbst nicht hemmt, sondern nur beschleunigt.
  • Thrombose trotz normaler Gerinnungstests bei Faktor-V-Mutation, Protein-C- oder Protein-S-Mangel und bei Antithrombinmangel. Die Globaltests messen Gerinnungsförderer, nicht Hemmstoffe.
  • Hautnekrose zu Beginn einer Behandlung mit einem Vitamin-K-Antagonisten durch den frühen Abfall des kurzlebigen Protein C bei noch vorhandenem Prothrombin.
  • Erhöhte D-Dimere nach jeder größeren Operation, die für die Diagnostik einer Lungenembolie in dieser Situation wertlos sind und ohne Bildgebung nicht weiterführen.
Vorsicht

Eine normale Prothrombinzeit und eine normale aktivierte partielle Thromboplastinzeit schließen eine relevante Wirkung eines direkten oralen Antikoagulans nicht aus. Maßgeblich sind der zeitliche Abstand zur letzten Einnahme, die Nierenfunktion und, sofern verfügbar, ein speziell geeichtes Verfahren.

Aktuelle Evidenz

Vor einem Eingriff stellt sich bei den direkten oralen Antikoagulanzien nicht die Frage nach einem Laborwert, sondern nach der Kinetik. Eine Untersuchung an 159 Patienten vor Eingriffen mit hohem Blutungsrisiko zeigte, dass kürzere und längere Karenzzeiten gleichermaßen bei über 94 Prozent der Patienten zu Restspiegeln unter 30 ng je Milliliter führten.1 Entscheidend sind also Einnahmezeitpunkt, Halbwertszeit und Nierenfunktion, nicht eine normale Prothrombinzeit.

Muss dennoch antagonisiert werden, zeigt sich regelhaft die Zweischneidigkeit jeder Verschiebung des Gleichgewichts. In einer Studie an 530 Patienten mit Hirnblutung unter Faktor-Xa-Hemmern gelang mit dem spezifischen Fangprotein bei 67,0 Prozent eine wirksame Hämostase gegenüber 53,1 Prozent in der Vergleichsgruppe; zugleich traten thrombotische Ereignisse bei 10,3 gegenüber 5,6 Prozent und ischämische Schlaganfälle bei 6,5 gegenüber 1,5 Prozent auf.2 Eine Metaanalyse bestätigt dieses Muster im Vergleich mit Prothrombinkomplexkonzentrat: bessere Antagonisierung und niedrigere Sterblichkeit, zugleich mehr thromboembolische Ereignisse.3 Für den direkten Thrombinhemmer ist die Lage günstiger: In einer Untersuchung an 503 Patienten hob der spezifische Antikörper die Wirkung bei allen Patienten innerhalb von vier Stunden auf, und die periprozedurale Hämostase war bei 93,4 Prozent normal.4

Auf der anderen Seite der Waage steht die Hemmung der Fibrinolyse. Bei 9 535 nichtherzchirurgischen Patienten senkte Tranexamsäure den Blutungsendpunkt von 11,7 auf 9,1 Prozent, während der kardiovaskuläre Sicherheitsendpunkt die Nichtunterlegenheitsschwelle formal nicht erreichte.5 Bei 20 211 Traumapatienten senkte dieselbe Substanz die Gesamtsterblichkeit von 16,0 auf 14,5 Prozent und die Blutungssterblichkeit von 5,7 auf 4,9 Prozent.6 Die Abwägung zwischen Blutung und Thrombose ist damit kein Sonderfall, sondern die Regel dieses Systems.

Übung 9.1

Lektion 10

Typische Fehlannahmen

  • Heparin hemme die Gerinnung selbst. Es beschleunigt ausschließlich Antithrombin. Bei niedrigem Antithrombin bleibt die erwartete Wirkung aus, und mehr Dosis hilft nicht weiter.
  • Vitamin-K-Antagonisten wirkten sofort. Sie hemmen die Neubildung. Die Wirkung erscheint erst, wenn die vorhandenen Faktoren nach ihrer Halbwertszeit verschwunden sind, und kurzfristig überwiegt sogar der Verlust des kurzlebigen Protein C.
  • Erhöhte D-Dimere belegten eine Thrombose. Sie belegen Bildung und Abbau quervernetzten Fibrins. Der Wert ist nach Operationen, bei Entzündung, Tumor, Schwangerschaft und im Alter regelhaft erhöht; nur der normale Wert hat eine starke Aussage.
  • Tranexamsäure sei ein Gerinnungsmittel. Sie fügt dem System nichts hinzu, sondern schützt bereits gebildetes Fibrin vor dem Abbau. Bei Faktormangel oder Fibrinogenmangel ersetzt sie nichts.
  • Die Gerinnungstests zeigten auch das Thromboserisiko an. Sie messen ausschließlich die fördernde Seite. Antithrombin, Protein C und Protein S müssen gesondert bestimmt werden.

Lektion 11

Klinischer Fall, Merksätze und Aufgaben

Fall 1: Hirnblutung unter oraler Antikoagulation

Eine 79-jährige Patientin mit Vorhofflimmern nimmt seit drei Jahren einen direkten Faktor-Xa-Hemmer, zuletzt eingenommen vor etwa zehn Stunden. Nach einem Sturz aus dem Stand wird sie mit zunehmender Bewusstseinstrübung aufgenommen. Die Bildgebung zeigt eine ausgedehnte intrazerebrale Blutung mit Mittellinienverlagerung. Das Kreatinin liegt bei 1,6 mg je Deziliter, die geschätzte glomeruläre Filtrationsrate bei 38 ml pro Minute. Quickwert und aktivierte partielle Thromboplastinzeit sind normal, das Fibrinogen liegt bei 3,2 Gramm je Liter, die Thrombozytenzahl bei 224 mal 10 hoch 9 je Liter. Der Neurochirurg fragt nach der Freigabe zur sofortigen Entlastung.

Fall 1, Frage 1

Fall 1, Frage 2

Fall 1, Frage 3

Merksätze

  • Antithrombin fängt die Proteasen ab, Heparin macht es nur schnell. Ohne Antithrombin wirkt Heparin nicht.
  • An Thrombomodulin gebundenes Thrombin wechselt die Seite und aktiviert Protein C, das mit Protein S die Kofaktoren Va und VIIIa zerstört. Das Gerinnsel endet dort, wo intaktes Endothel beginnt.
  • Plasminogen liegt schon im Gerinnsel. Der Gewebeplasminogenaktivator wirkt erst auf Fibrin richtig, deshalb bleibt die Lyse örtlich.
  • D-Dimere entstehen nur aus quervernetztem Fibrin. Ein normaler Wert schließt aus, ein erhöhter Wert beweist nichts.
  • Tranexamsäure schützt Fibrin, sie bildet keines. Jede Verschiebung der Waage wirkt systemisch, obwohl das Problem örtlich ist.

Aufgaben

Aufgabe 1: Welche Ursache liegt physiologisch am

Gegeben:
Vor dem Anschluss an die Herz-Lungen-Maschine erreicht ein Patient trotz zweimaliger Heparingabe die geforderte aktivierte Gerinnungszeit nicht.

Frage:
Welche Ursache liegt physiologisch am nächsten, und was folgt daraus?

Lösung

Am nächsten liegt ein Antithrombinmangel. Heparin besitzt selbst keine gerinnungshemmende Wirkung, sondern beschleunigt ausschließlich die Hemmung durch Antithrombin. Ist dessen Aktivität vermindert, etwa nach längerer Heparinvorbehandlung, bei Sepsis, Leberfunktionsstörung oder nephrotischem Syndrom, bleibt die erwartete Verlängerung aus, und eine bloße Dosissteigerung führt nicht zum Ziel. Sinnvoll sind die Bestimmung der Antithrombinaktivität und die Anhebung des Antithrombins durch Konzentrat oder Plasma, bevor weiteres Heparin gegeben wird.

Aufgabe 2: Wie deuten Sie das, und

Gegeben:
Bei einer Leberteilresektion blutet es nach zunächst trockenem Situs zunehmend diffus. Fibrinogen liegt bei 2,4 Gramm je Liter, die Thrombozytenzahl bei 180 mal 10 hoch 9 je Liter. Der viskoelastische Befund zeigt eine normale Gerinnungszeit, aber einen deutlichen Abfall der bereits erreichten Festigkeit nach etwa 20 Minuten.

Frage:
Wie deuten Sie das, und wie behandeln Sie?

Lösung

Der Befund beschreibt eine Hyperfibrinolyse. Die Gerinnung selbst läuft normal an, denn Gerinnungszeit, Fibrinogen und Thrombozytenzahl sind ausreichend; das gebildete Gerinnsel wird jedoch wieder aufgelöst, was sich im vorzeitigen Verlust der Festigkeit zeigt. Ursache ist die Freisetzung von Gewebeplasminogenaktivator aus dem manipulierten Gewebe und dem Endothel bei gleichzeitig verminderter hepatischer Clearance. Die Behandlung besteht in einem Antifibrinolytikum, also der Gabe von Tranexamsäure, das die Fibrinbindungsstellen von Plasminogen und Plasmin besetzt. Weitere Faktoren oder Plasma würden hier zunächst nur Substrat für das Plasmin liefern.

Aufgabe 3: Welche Schlüsse ziehen Sie?

Gegeben:
Eine Patientin nimmt einen direkten Faktor-Xa-Hemmer und muss wegen eines eingeklemmten Bruches notfallmäßig operiert werden. Prothrombinzeit und aktivierte partielle Thromboplastinzeit sind normal.

Frage:
Welche Schlüsse ziehen Sie?

Lösung

Aus den normalen Globaltests lässt sich nicht schließen, dass keine Wirkung mehr vorliegt. Beide Tests sind für diese Substanzklasse nicht geeicht und können auch bei relevantem Restspiegel normal ausfallen. Maßgeblich sind der Zeitpunkt der letzten Einnahme, die Halbwertszeit und vor allem die Nierenfunktion, da diese Substanzen anteilig renal ausgeschieden werden. Verfügbar ist als quantitatives Verfahren eine speziell für die Substanz geeichte Bestimmung der Anti-Faktor-Xa-Aktivität. Bei zwingender Dringlichkeit und relevanter Blutung stehen ein spezifisches Fangprotein sowie ersatzweise Prothrombinkomplexkonzentrat zur Verfügung, beides mit erhöhtem thromboembolischem Risiko.

Aufgabe 4: Erklären Sie die scheinbar widersprüchliche

Gegeben:
Ein Patient mit Sepsis zeigt eine Thrombozytenzahl von 62 mal 10 hoch 9 je Liter, ein Fibrinogen von 1,4 Gramm je Liter, ein vermindertes Antithrombin und stark erhöhte D-Dimere. Er blutet aus Einstichstellen und hat gleichzeitig kalte, marmorierte Akren.

Frage:
Erklären Sie die scheinbar widersprüchliche Konstellation.

Lösung

Es handelt sich um eine Verbrauchskoagulopathie. Die Entzündung schaltet das Endothelprofil um: Thrombomodulin wird herunterreguliert, die Glykokalix mit ihren Heparansulfaten abgebaut, und Monozyten sowie Endothel exprimieren Gewebefaktor. Die Gerinnung wird dadurch großflächig und nicht mehr örtlich begrenzt aktiviert, es entstehen Mikrothromben in der Endstrombahn, sichtbar an den marmorierten Akren. Dabei werden Thrombozyten, Fibrinogen und die Hemmstoffe, allen voran Antithrombin, verbraucht, sodass zugleich eine Blutungsneigung besteht. Die stark erhöhten D-Dimere belegen die massive Bildung und den Abbau quervernetzten Fibrins. Therapeutisch steht die Behandlung der Ursache im Vordergrund; substituiert wird nur bei Blutung oder vor Eingriffen.

Aufgabenblock abschließen

Markieren Sie den Block als bearbeitet, wenn Sie alle Aufgaben gelöst und mit den Lösungen verglichen haben.

Abschlussquiz, etwa 8 Minuten

Abschlussquiz

Acht Fragen. Bestanden ab 80 %.

Zum Nachschlagen

Begriffe und Literatur

BegriffBedeutung
AntithrombinSerinproteaseinhibitor der Leber, der Thrombin und Faktor Xa irreversibel bindet; wird durch Heparansulfate und Heparin stark beschleunigt.
ThrombomodulinEndothelrezeptor, der gebundenes Thrombin von der Fibrinbildung auf die Aktivierung von Protein C umschaltet.
Aktiviertes Protein CVitamin-K-abhängige Protease, die mit Protein S die Kofaktoren Va und VIIIa spaltet und so die Verstärkerschleife bremst.
Inhibitor des GewebefaktorwegsEndothelial gebildeter Hemmstoff, der über Faktor Xa den Komplex aus Gewebefaktor und Faktor VIIa abschaltet.
PlasminogenZymogen der Fibrinolyse, das bereits während der Gerinnselbildung in das Fibrinnetz eingebaut wird.
GewebeplasminogenaktivatorEndothelialer Aktivator, der erst gemeinsam mit Plasminogen an Fibrin voll wirksam wird und die Lyse örtlich hält.
Alpha-2-AntiplasminRascher Fänger für freies Plasmin im Plasma; durch Faktor XIIIa zusätzlich in das Fibrinnetz eingebaut.
D-DimerSpaltprodukt aus zwei kovalent verknüpften D-Domänen; entsteht nur beim Abbau quervernetzten Fibrins.

Literatur

  1. Douketis JD, Li N, St. John M et al. Perioperative management of direct oral anticoagulants in patients having a high-bleed-risk surgery or neuraxial procedure: the PAUSE-2 pilot randomized trial. J Thromb Haemost. 2025;23(7):2226-2234. doi:10.1016/j.jtha.2025.03.003
  2. Connolly SJ, Sharma M, Cohen AT et al. Andexanet for factor Xa inhibitor-associated acute intracerebral hemorrhage. N Engl J Med. 2024;390(19):1745-1755. doi:10.1056/NEJMoa2313040
  3. Sarhan K, Mohamed RG, Elmahdi RR et al. Efficacy and safety of andexanet alfa versus four-factor prothrombin complex concentrate for emergent reversal of factor Xa inhibitor associated intracranial hemorrhage: a systematic review and meta-analysis. Neurocrit Care. 2025;42(2):701-714. doi:10.1007/s12028-024-02130-y
  4. Pollack CV Jr, Reilly PA, van Ryn J et al. Idarucizumab for dabigatran reversal: full cohort analysis. N Engl J Med. 2017;377(5):431-441. doi:10.1056/NEJMoa1707278
  5. Devereaux PJ, Marcucci M, Painter TW et al. Tranexamic acid in patients undergoing noncardiac surgery. N Engl J Med. 2022;386(21):1986-1997. doi:10.1056/NEJMoa2201171
  6. CRASH-2 trial collaborators. Effects of tranexamic acid on death, vascular occlusive events, and blood transfusion in trauma patients with significant haemorrhage (CRASH-2): a randomised, placebo-controlled trial. Lancet. 2010;376(9734):23-32. doi:10.1016/S0140-6736(10)60835-5
  7. Kietaibl S, Ahmed A, Afshari A et al. Management of severe peri-operative bleeding: guidelines from the European Society of Anaesthesiology and Intensive Care, second update 2022. Eur J Anaesthesiol. 2023;40(4):226-304. doi:10.1097/EJA.0000000000001803

Standardwerke

  • Silbernagl S, Despopoulos A, Draguhn A. Taschenatlas Physiologie. 9. Auflage. Stuttgart: Thieme; 2018. Grundlagen und Zellphysiologie.
  • Pape HC, Kurtz A, Silbernagl S (Hrsg.). Physiologie. 9. Auflage. Stuttgart: Thieme; 2019.
  • Boron WF, Boulpaep EL. Medical Physiology. 3. Auflage. Philadelphia: Elsevier; 2017.
  • Lüllmann-Rauch R, Asan E. Taschenlehrbuch Histologie. 6. Auflage. Stuttgart: Thieme; 2019.
  • Gropper MA, Cohen NH, Eriksson LI et al. (Hrsg.). Miller’s Anesthesia. 9. Auflage. Philadelphia: Elsevier; 2020.

© 2026 Ulrich Frey. Alle Rechte vorbehalten. Neufassung für das E-Learning, Recherchestand September 2026. Die Inhalte dienen der Aus- und Weiterbildung und ersetzen keine Leitlinie, keine Fachinformation und keine lokalen Standards.