Klinische Physiologie, Kachel 04 · Stufe PJ

Thrombozyten und primäre Hämostase

Zellen ohne Kern, die ein Gefäßleck binnen Minuten verkleben: Bildung, Bauplan und die vier Schritte von Adhäsion, Aktivierung, Sekretion und Aggregation.

Lernziele
  • Entstehung der Thrombozyten aus Megakaryozyten beschreiben und die Regelung über Thrombopoetin als verbrauchsgesteuerten Regelkreis erklären.
  • Den Aufbau des Thrombozyten und den Inhalt seiner beiden Granulaarten den jeweiligen Funktionen zuordnen.
  • Die vier Schritte Adhäsion, Aktivierung, Sekretion und Aggregation in der richtigen Reihenfolge mit ihren Rezeptoren benennen.
  • Die Rolle von Thromboxan A2 und Adenosindiphosphat als Verstärker erläutern und daraus die Angriffspunkte der Thrombozytenfunktionshemmer ableiten.
  • Blutungszeit und moderne Funktionstests in ihrer Aussagekraft einordnen.
  • Angeborene und erworbene Funktionsstörungen der Thrombozyten unterscheiden und perioperativ einordnen.

Zu dieser Lerneinheit

  1. Zehn Lektionen mit einer Abbildung, einer Tabelle der Angriffspunkte der Thrombozytenfunktionshemmer, Merksätzen, vier Aufgaben mit Lösungen 6 Übungsfragen in den Lektionen, einem klinischen Fall mit drei Fragen und einem Abschlussquiz.
  2. Die Einheit lehrt die Physiologie der primären Hämostase; die plasmatische Gerinnung mit Gewebefaktor, Thrombinbildung und Fibrinnetz folgt unmittelbar in der nächsten Einheit dieser Kachel.
  3. Das perioperative Vorgehen am Patienten mit Anamnese, Umgang mit Antithrombotika und viskoelastischer Diagnostik am Bett steht in der Einheit Gerinnung im Modul Allgemeinanästhesie.

Lektion 1

Warum das klinisch zählt

Fast jeder ältere Patient, den Sie zur Operation sehen, nimmt einen Hemmstoff der Thrombozytenfunktion ein. Die Entscheidung, ob dieser Hemmstoff pausiert oder fortgeführt wird, ist eine der häufigsten und zugleich folgenreichsten anästhesiologischen Abwägungen. Sie lässt sich nur treffen, wenn man weiß, an welcher Stelle der Kette die einzelne Substanz angreift, wie lange die Hemmung anhält und wodurch sie überhaupt aufgehoben werden kann. Der Thrombozyt hat keinen Zellkern und kann ein irreversibel gehemmtes Enzym nicht nachbilden; deshalb bestimmt bei manchen Substanzen nicht die Halbwertszeit des Wirkstoffs, sondern die Lebensdauer der Zelle die Dauer der Wirkung.

Die zweite Anwendung liegt in der Bewertung einer Blutung. Die primäre Hämostase entscheidet darüber, ob ein kleines Gefäß überhaupt verschlossen wird. Fällt sie aus, sehen Sie flächige, aus der Fläche sickernde Blutungen, Petechien und Schleimhautblutungen unmittelbar nach dem Schnitt. Fällt dagegen die plasmatische Gerinnung aus, steht zunächst eine erste Abdichtung, und die Blutung setzt verzögert wieder ein. Dieses zeitliche Muster ist eine der wenigen Beobachtungen am Patienten, die noch vor jedem Laborwert eine Richtung vorgibt.

Lektion 2

Entstehung aus Megakaryozyten und Regelung über Thrombopoetin

Thrombozyten sind keine vollständigen Zellen, sondern Abschnürungen. Im Knochenmark treiben ortsgebundene Megakaryozyten lange Fortsätze von über hundert Mikrometern in die Sinusoide. Diese Fortsätze tragen perlschnurartige Auftreibungen, die vom vorbeiströmenden Blut abgerissen und mitgenommen werden. Ein einzelner Megakaryozyt liefert auf diesem Weg etwa tausend Thrombozyten. Die entstehende Zelle ist mit einem Durchmesser von 1,5 bis 3 Mikrometern klein, besitzt keinen Zellkern und lebt neun bis zwölf Tage. Die Normwerte liegen bei Männern zwischen 170 und 360, bei Frauen zwischen 180 und 400 mal 10 hoch 9 je Liter.

Gesteuert wird die Bildung durch Thrombopoetin, ein Polypeptidhormon aus 353 Aminosäuren, das dem Erythropoetin verwandt ist. Es entsteht vor allem in der Leber, daneben in der Niere, und wird gleichmäßig ins Blut abgegeben; zusätzlich wirken der Stammzellfaktor sowie die Interleukine 3, 6 und 11 auf Reifung und Abschnürung. Thrombopoetin bindet an den cMPL-Rezeptor, der sowohl auf Megakaryozyten als auch auf den fertigen Thrombozyten sitzt, und wird bei dieser Bindung verbraucht.

Aus dieser Bauweise ergibt sich ein Regelkreis, der ohne Sensor auskommt. Sind wenige Thrombozyten im Blut, so wird wenig Hormon gebunden, der Spiegel im Plasma steigt, und die Bildung im Knochenmark wird angeregt. Sind viele Thrombozyten vorhanden, fangen sie das Hormon weg, der Spiegel fällt, und die Bildung geht zurück. Die Zellmasse reguliert also ihren eigenen Wachstumsfaktor durch Verbrauch. Abgebaut wird Thrombopoetin in Milz und Leber. Der Regelkreis erklärt zwei klinische Beobachtungen: Bei Bildungsstörungen des Knochenmarks ist der Thrombopoetinspiegel hoch und die Zahl niedrig, während bei gesteigertem peripherem Verbrauch, etwa bei Splenomegalie, die vorhandene Zellmasse das Hormon weiterhin bindet und der Spiegel niedriger bleibt.

Übung 2.1

Lektion 3

Aufbau des Thrombozyten und Inhalt der Granula

Der ruhende Thrombozyt ist eine flache Scheibe, deren Form ein Ring aus Mikrotubuli aufrechterhält. Obwohl der Zellkern fehlt, ist die Zelle nicht stoffwechselinaktiv: Sie enthält Boten-Ribonukleinsäure aus dem Megakaryozyten und kann daran noch begrenzt Proteine bilden, sie besitzt Mitochondrien für die Energiegewinnung und ein raues endoplasmatisches Retikulum, das als Calciumspeicher dient. Ein inneres, nach außen offenes Kanalsystem vergrößert die Oberfläche erheblich und dient als Weg für die Sekretion. In der Membran sitzen die Rezeptoren, über die die Zelle ihre Umgebung abtastet, darunter die Glykoproteinkomplexe Ib/IX und IIb/IIIa sowie Rezeptoren für Thrombin, Adenosindiphosphat und Thromboxan A2.

Gespeichert werden die Wirkstoffe in zwei Arten von Granula. Die größeren Alpha-Granula mit etwa 200 bis 400 Nanometern Durchmesser enthalten überwiegend Proteine: Fibrinogen, Fibronectin und Thrombospondin als Vermittler der Verklebung, den von-Willebrand-Faktor für die Adhäsion, den Plättchenfaktor 4, der Antithrombin hemmt und damit die Gerinnung fördert, den Plasminogen-Aktivator-Inhibitor 1, der die Fibrinolyse bremst, sowie Wachstumsfaktoren für Gewebereparatur und Gefäßneubildung. Auch P-Selektin liegt dort und wird bei Aktivierung in die Membran eingebaut, wo es die Verbindung zu Endothel und Leukozyten herstellt.

Die kleineren elektronendichten Granula enthalten niedermolekulare Stoffe mit rascher Wirkung: Serotonin und Adrenalin zur Gefäßverengung, Adenosindiphosphat zur Aktivierung weiterer Thrombozyten sowie Calcium, das den Umbau des Zytoskeletts und später die Zusammenziehung des Gerinnsels ermöglicht. Thromboxan A2 wird nicht gespeichert, sondern bei Aktivierung aus Arachidonsäure der Membran neu gebildet. Die Aufteilung folgt einer klaren Logik: Was sofort wirken soll, liegt klein und beweglich vor; was Struktur schaffen soll, liegt als Protein bereit.

Übung 3.1

Lektion 4

Adhäsion über den von-Willebrand-Faktor

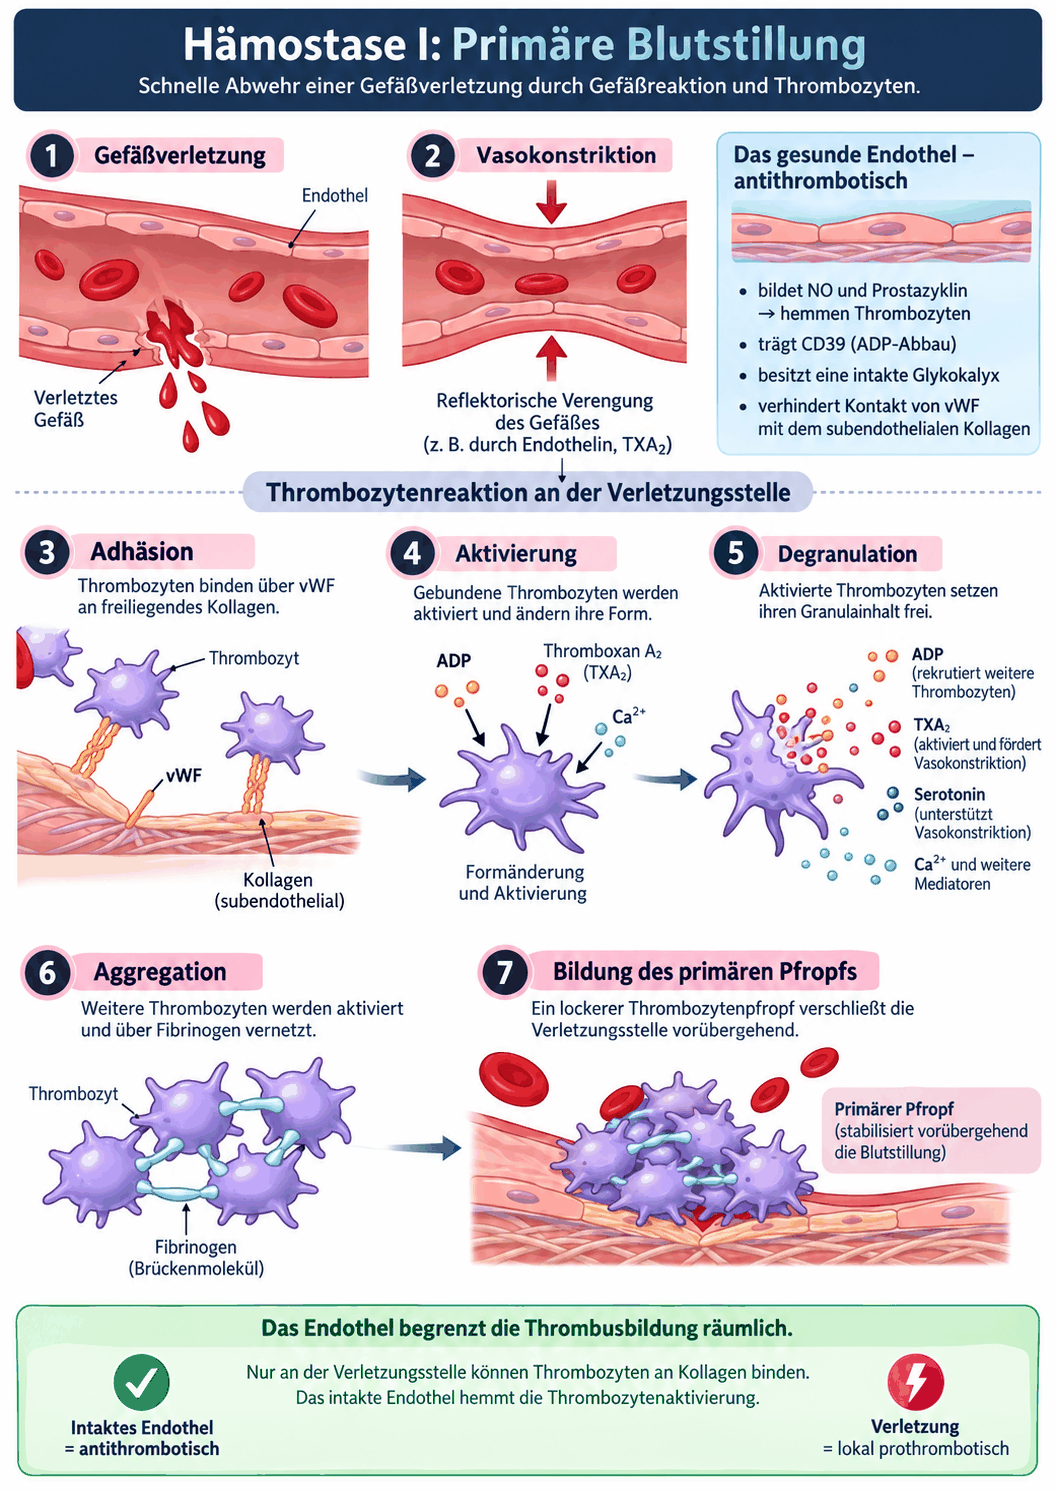
Solange das Endothel unverletzt ist, findet keine Anlagerung statt. Das intakte Endothel setzt Prostacyclin und Stickstoffmonoxid frei und trägt auf seiner Oberfläche Enzyme, die Adenosindiphosphat abbauen; es ist also aktiv thromboresistent. Wird die Gefäßwand verletzt, liegt das subendotheliale Kollagen frei. Nun beginnt die Adhäsion, und zwar in zwei Schritten.

Der erste Schritt ist ein Bremsvorgang. In Gefäßen mit hoher Schergeschwindigkeit könnte sich ein Thrombozyt nicht unmittelbar an Kollagen binden, weil ihn der Blutstrom fortrisse. Der von-Willebrand-Faktor löst dieses Problem. Er zirkuliert im Plasma als großes, aufgewickeltes Molekül und ist zusätzlich subendothelial abgelagert. Unter Scherkraft entfaltet er sich und legt Bindungsstellen frei, an denen der Glykoproteinkomplex Ib/IX der Thrombozytenmembran andockt. Diese Bindung ist rasch lösbar; die Zelle rollt zunächst an der Wand entlang und wird dabei abgebremst. Erst danach folgt der zweite Schritt, die feste Bindung an Kollagen über eigene Kollagenrezeptoren.

Aus diesem Mechanismus erklärt sich, warum das von-Willebrand-Syndrom vor allem an Stellen hoher Schergeschwindigkeit blutet, also an Schleimhäuten und kleinen Gefäßen, und warum ein Mangel an dem Faktor zugleich den Faktor VIII vermindert, den er im Plasma vor dem Abbau schützt. Eine Adhäsion ist im Übrigen auch ohne freiliegendes Kollagen möglich, wenn das Endothel aktiviert ist. Entzündung, Ischämie mit Reperfusion, bakterielle Endotoxine und die Sichelzellkrankheit führen dazu, dass Thrombozyten an einem formal intakten Endothel haften. Das ist der Übergang von der Blutstillung zur Thrombose.

Schema der primären Hämostase mit Gefäßverletzung, freiliegendem Kollagen, Adhäsion über den von-Willebrand-Faktor und Glykoprotein Ib/IX, Formwandel des Thrombozyten, Sekretion der Granula und Aggregation über Glykoprotein IIb/IIIa und Fibrinogen
Abbildung 1: Primäre Hämostase in vier Schritten: Der von-Willebrand-Faktor bremst den Thrombozyten am freigelegten Subendothel ab, die Bindung löst den Calciumanstieg und den Formwandel aus, die Granula werden entleert, und das nun aktivierte Glykoprotein IIb/IIIa vernetzt die Zellen über Fibrinogen zum weißen Thrombus. Eigene Darstellung

Übung 4.1

Lektion 5

Aktivierung, Formwandel und Aggregation über Glykoprotein IIb/IIIa

Die Bindung an die Gefäßwand ist zugleich das Startsignal. Unterstützt von Thrombin und Adenosindiphosphat kommt es zur Aktivierung, deren zentrales Ereignis ein Anstieg der Calciumkonzentration im Zytosol ist. Calcium stammt aus dem endoplasmatischen Retikulum und aus den Granula. Es setzt drei Vorgänge gleichzeitig in Gang: den Umbau des Zytoskeletts, die Entleerung der Granula und die Umstellung der Membranrezeptoren.

Der Umbau des Zytoskeletts zeigt sich als Formwandel. Aus der flachen Scheibe wird eine Kugel mit zahlreichen Fortsätzen, mit denen sich die Zellen ineinander verhaken. Die Oberfläche vergrößert sich dabei erheblich. Gleichzeitig wird das negativ geladene Phosphatidylserin, das normalerweise nur auf der Innenseite der Membran liegt, durch ein Enzym nach außen gebracht. Damit entsteht die Phospholipidfläche, auf der sich später die Komplexe der plasmatischen Gerinnung zusammenlagern. Primäre und plasmatische Hämostase sind an dieser Stelle nicht zwei Systeme, sondern zwei Beschreibungen desselben Vorgangs.

Die Sekretion entleert die Granula über das offene Kanalsystem nach außen. Freigesetzt werden Stoffe, die weitere Thrombozyten anlocken und aktivieren, Stoffe, die das Gefäß verengen und damit die Strömung verlangsamen, und Stoffe, die die Fibrinolyse und die körpereigene Gerinnungshemmung vorübergehend bremsen. Die Verengung des Gefäßes ist dabei mehr als ein Nebeneffekt: Die geringere Schergeschwindigkeit erleichtert die weitere Anlagerung.

Die Umstellung der Rezeptoren betrifft vor allem den Glykoproteinkomplex IIb/IIIa. Er liegt auf der ruhenden Zelle in einer Form vor, die Fibrinogen nicht bindet. Mit der Aktivierung ändert er seine Gestalt und wird bindungsfähig; zusätzlich werden weitere Kopien aus inneren Speichern an die Oberfläche gebracht. Jedes Fibrinogenmolekül hat zwei Bindungsstellen und kann deshalb zwei Thrombozyten verbinden. So entsteht ein Netz aus Zellen und Brückenmolekülen, der weiße Thrombus. Der Komplex bindet außerdem den von-Willebrand-Faktor und Fibronectin und verstärkt damit auch die Haftung an der Wand. Weil alle Aktivierungswege an dieser Stelle zusammenlaufen, ist der Komplex IIb/IIIa der gemeinsame Endpunkt der Aggregation und der wirksamste denkbare Angriffspunkt einer Hemmung.

Übung 5.1

Lektion 6

Thromboxan A2, Adenosindiphosphat und das Zusammenspiel mit der Gefäßwand

Die primäre Hämostase kommt mit zwei kleinen Verstärkern aus. Der erste ist Adenosindiphosphat aus den dichten Granula. Es bindet an eigene Rezeptoren benachbarter Thrombozyten, senkt dort die Konzentration von zyklischem Adenosinmonophosphat und erleichtert damit deren Aktivierung. Der zweite ist Thromboxan A2. Es entsteht aus Arachidonsäure der Membran über die Cyclooxygenase und diffundiert als kurzlebiger Stoff zu den Nachbarzellen, wo es zugleich aktivierend und gefäßverengend wirkt. Beide Stoffe werden von aktivierten Zellen freigesetzt und aktivieren weitere Zellen; es handelt sich also um positive Rückkopplungen, die aus einem örtlichen Reiz einen ausreichend großen Verschluss machen.

Begrenzt wird dieser Kreis von der Gefäßwand. Das gesunde Endothel bildet Prostacyclin, das über denselben Signalweg wirkt wie Adenosindiphosphat, nur in umgekehrter Richtung, sowie Stickstoffmonoxid; beide halten die Aktivierung auf die verletzte Stelle begrenzt. Fällt diese Begrenzung aus, etwa bei ausgedehnter Endothelschädigung in der Sepsis, breitet sich die Aktivierung über die Strombahn aus. Bemerkenswert ist, dass beide Verstärker über dieselbe Endstrecke wirken: Sie erhöhen die Bindungsfähigkeit des Komplexes IIb/IIIa. Eine Hemmung nur eines Verstärkers lässt den anderen unberührt, weshalb sich die Hemmung der Cyclooxygenase und die Hemmung des Adenosindiphosphatrezeptors in ihrer Wirkung addieren.

Thrombozyten sind darüber hinaus Zellen der Abwehr. Über P-Selektin binden sie an Leukozyten und an aktiviertes Endothel und bilden Zellverbände, die Entzündung und Gerinnung verknüpfen. Sie erkennen Erreger über eigene Mustererkennungsrezeptoren, setzen antimikrobielle Stoffe frei, transportieren Serotonin und wirken an der Gewebereparatur mit. Diese Doppelrolle erklärt, warum eine schwere Infektion regelmäßig mit einem Abfall der Thrombozytenzahl einhergeht und warum entzündliche Gefäßerkrankungen thrombotische Ereignisse begünstigen.

Übung 6.1

Lektion 7

Blutungszeit, Funktionstests und Funktionsstörungen

Der klassische Test der primären Hämostase ist die Blutungszeit. Nach einer standardisierten kleinen Hautverletzung dauert es normalerweise zwei bis vier Minuten, bis die Blutung steht. Der Test misst genau das, was die Lektion beschreibt, nämlich das Zusammenspiel von Gefäßwand, von-Willebrand-Faktor und Thrombozyten. Er ist jedoch schlecht reproduzierbar, hängt von Hautdurchblutung, Temperatur und Untersucher ab und sagt einen operativen Blutverlust nicht voraus; für die perioperative Beurteilung wird er deshalb nicht mehr empfohlen.

An seine Stelle sind Verfahren getreten, die die Funktion unter definierten Bedingungen prüfen. Ein Verfahren saugt Vollblut durch eine mit Kollagen beschichtete Öffnung und misst die Zeit bis zum Verschluss; es bildet damit die Adhäsion unter hoher Scherkraft ab und ist besonders für das von-Willebrand-Syndrom empfindlich. Andere Verfahren messen die Aggregation nach Zugabe eines bestimmten Auslösers, etwa Adenosindiphosphat, Arachidonsäure oder eines Thrombinrezeptorpeptids, entweder als Änderung der Lichtdurchlässigkeit oder als Änderung des elektrischen Widerstands im Vollblut. Weil jeder Auslöser einen anderen Weg prüft, lässt sich damit zuordnen, welcher Hemmstoff wirkt und wie stark. Grenzen bleiben: Die Werte hängen von Thrombozytenzahl und Hämatokrit ab, und ein auffälliges Ergebnis sagt nichts darüber, ob der Patient tatsächlich bluten wird.

Die Störungen teilen sich in angeborene und erworbene. Angeboren und selten sind das Fehlen des Komplexes IIb/IIIa mit schwerer Blutungsneigung bei normaler Zahl, das Fehlen des Komplexes Ib/IX mit sehr großen Thrombozyten und Speicherkrankheiten mit verminderten Granula. Häufig und praktisch bedeutsam ist das von-Willebrand-Syndrom mit mehreren Formen, die sich in Menge, Qualität und Bindungsverhalten des Faktors unterscheiden. Erworbene Störungen sind sehr viel häufiger: die Hemmung durch Medikamente, die Urämie mit gestörter Adhäsion, die Leberzirrhose, kardiopulmonaler Bypass mit mechanischer Schädigung, Hypothermie und Azidose, die beide die Funktion unmittelbar verschlechtern, sowie Paraproteinämien, deren Eiweiße die Rezeptoren abschirmen.

Tabelle 1: Blutungszeit, Funktionstests und Funktionsstörungen
WirkstoffgruppeAngriffspunktArt der HemmungPraktische Folge
AcetylsalicylsäureCyclooxygenase 1, dadurch keine Bildung von Thromboxan A2irreversibel, für die Lebensdauer der ZelleErholung nur durch Nachbildung neuer Thrombozyten, etwa 10 Prozent des Bestands je Tag
Clopidogrel, PrasugrelRezeptor für Adenosindiphosphatirreversibel, Vorstufe muss in der Leber aktiviert werdenverzögerter Wirkbeginn, lange Karenz vor Eingriffen nötig
TicagrelorRezeptor für Adenosindiphosphatreversibel, keine Aktivierung in der Leber nötigrascherer Wirkbeginn, kürzere Karenz als bei Prasugrel
Abciximab, Eptifibatid, TirofibanGlykoprotein IIb/IIIareversibel bis lang haftend, je nach Substanzstärkste Hemmung, weil die gemeinsame Endstrecke blockiert wird
DipyridamolAbbau von zyklischem Adenosinmonophosphat, Aufnahme von Adenosinreversibelschwache eigenständige Wirkung, meist in Kombination
Nichtsteroidale AntirheumatikaCyclooxygenasereversibel, an die Plasmaspiegel gebundenHemmung endet mit dem Abklingen des Wirkstoffs

Übung 7.1

Lektion 8

Funktionelles Modell

Denken Sie die primäre Hämostase als Alarmkette mit vier Gliedern und einem Wächter. Das erste Glied ist das Erkennen: Der von-Willebrand-Faktor macht das freiliegende Subendothel für die vorbeiströmende Zelle überhaupt greifbar. Das zweite Glied ist die Entscheidung: Der Calciumanstieg im Zytosol verwandelt die ruhende Scheibe in eine aktivierte Zelle und ist der Punkt, von dem an kein Weg zurückführt. Das dritte Glied ist der Ruf nach Verstärkung: Adenosindiphosphat und Thromboxan A2 verlassen die Zelle und werben Nachbarn an. Das vierte Glied ist der Zusammenschluss: Der Komplex IIb/IIIa wird bindungsfähig und vernetzt die Zellen über Fibrinogen.

Der Wächter ist das gesunde Endothel. Es liefert mit Prostacyclin und Stickstoffmonoxid dauernd ein Gegensignal und baut Adenosindiphosphat ab. Der Alarm breitet sich deshalb nur dort aus, wo der Wächter ausgefallen ist, also genau an der Verletzung. Zwei Krankheitsbilder lassen sich damit sofort einordnen. Ist der Wächter großflächig ausgefallen, wie bei Sepsis oder ausgedehnter Endothelschädigung, kommt es zur unkontrollierten Aktivierung mit Verbrauch. Ist eines der vier Glieder gestört, entsteht eine Blutungsneigung, deren Ort in der Kette sich aus dem Befundmuster ablesen lässt.

Aus dem Modell folgt auch die Logik der Hemmstoffe. Wer das dritte Glied hemmt, mindert die Verstärkung, hebt die Reaktion aber nicht auf; deshalb bleibt unter einem einzelnen Hemmstoff eine Restfunktion erhalten. Wer das vierte Glied hemmt, unterbindet die Aggregation vollständig, unabhängig davon, welcher Auslöser die Kette gestartet hat. Und wer ein irreversibel gehemmtes Enzym in einer kernlosen Zelle betrachtet, versteht, warum die Wirkung nicht mit dem Wirkstoff endet, sondern erst mit dem Austausch der Zellen.

Lektion 9

Klinische Übersetzung

Was verändert die Anästhesie?

  • Hypothermie vermindert die Thrombozytenfunktion unmittelbar und stärker als die Aktivität der plasmatischen Faktoren. Bereits eine Kerntemperatur um 34 Grad Celsius verlängert die primäre Hämostase messbar.
  • Azidose verschlechtert Aktivierung und Aggregation. Zusammen mit Hypothermie und Verdünnung bildet sie die bekannte Verkettung, die eine Blutung unterhält.
  • Große Volumengaben verdünnen Thrombozyten und Fibrinogen gleichermaßen. Der gemessene Wert fällt dabei später als die tatsächliche Funktion, weil die Milz Thrombozyten nachliefert.
  • Der kardiopulmonale Bypass schädigt Thrombozyten mechanisch und aktiviert sie an Fremdoberflächen, sodass nach Beendigung sowohl die Zahl als auch die Funktion vermindert ist.
  • Rückenmarknahe Verfahren verlangen eine Einschätzung der primären Hämostase. Maßgeblich sind der eingenommene Hemmstoff und die eingehaltene Karenz, nicht ein globaler Gerinnungstest.
  • Desmopressin setzt von-Willebrand-Faktor und Faktor VIII aus den Speichern des Endothels frei und verbessert die Adhäsion. Die Wirkung ist begrenzt, erschöpft sich bei Wiederholung und geht mit Hypotonie und Wasserretention einher.

Wann wird diese Physiologie klinisch sichtbar?

  • Diffuses Sickern aus der Wundfläche unmittelbar nach dem Schnitt, ohne einzelne blutende Gefäße. Das spricht für eine gestörte primäre Hämostase und nicht für ein chirurgisches Problem.
  • Petechien und Schleimhautblutungen als Zeichen einer Thrombozytopenie oder Thrombozytopathie, im Unterschied zu tiefen Muskel- und Gelenkblutungen bei plasmatischen Störungen.
  • Normale Zahl bei gestörter Funktion, etwa bei Urämie, unter Hemmstoffen oder bei angeborener Thrombozytopathie. Die Zahl allein beantwortet die Frage nach der Blutstillung nicht.
  • Abfall der Zahl mit gleichzeitiger Thrombose, typisch für die heparininduzierte Thrombozytopenie, bei der Antikörper die Zellen aktivieren statt sie zu hemmen.
  • Verlängerte Blutung trotz normaler Thrombozytenzahl bei Aortenstenose durch Verlust der großen Multimere des von-Willebrand-Faktors an der Scherzone der Klappe.
  • Blutung nach Absetzen und Thrombose nach Pausieren desselben Hemmstoffs: Beide Risiken bestehen gleichzeitig und müssen gegeneinander abgewogen werden.
Vorsicht

Eine normale Thrombozytenzahl schließt eine schwere Funktionsstörung nicht aus, und ein normaler Quickwert sagt über die primäre Hämostase nichts aus. Nach Einnahme eines irreversiblen Hemmstoffs kehrt die Funktion nur mit der Nachbildung neuer Zellen zurück, nicht mit dem Abklingen des Wirkstoffs.

Aktuelle Evidenz

Die perioperative Abwägung zwischen Blutung und Thrombose ist gut untersucht. In einer Studie mit 10 010 Patienten senkte perioperativ gegebene Acetylsalicylsäure den kombinierten Endpunkt aus Tod oder Herzinfarkt nicht, 7,0 gegenüber 7,1 Prozent, erhöhte jedoch schwere Blutungen von 3,8 auf 4,6 Prozent.1 Für die Hemmstoffe des Adenosindiphosphatrezeptors nennt eine Leitlinie vor nichtherzchirurgischen Eingriffen Pausen von 3 bis 5 Tagen für Ticagrelor, 5 Tagen für Clopidogrel und 7 Tagen für Prasugrel.2 Die Abstufung folgt genau der Physiologie: reversible Bindung ohne Aktivierung in der Leber auf der einen, irreversible Bindung an eine kernlose Zelle auf der anderen Seite.

Auch die Zellzahl allein trägt weniger, als oft angenommen wird. Eine Leitlinie aus dem Jahr 2025 empfiehlt die prophylaktische Thrombozytentransfusion unter 10 mal 10 hoch 9 je Liter bei Chemotherapie, unter 20 vor der Lumbalpunktion und bedingt unter 50 vor großen Eingriffen; in der Herzchirurgie wird ohne Blutung ausdrücklich nicht transfundiert.3 Auf der Intensivstation gilt eine Zahl unter 150 mal 10 hoch 9 je Liter oder ein Abfall um 30 bis 50 Prozent vom Ausgangswert als unabhängiger Prädiktor eines ungünstigen Verlaufs, also eher als Anzeiger der Krankheitsschwere denn als Behandlungsziel.4

Ein Sonderfall verbindet beide Enden: Bei 13 178 herzchirurgischen Eingriffen wurde eine heparininduzierte Thrombozytopenie in 0,22 Prozent bestätigt, und der negative Vorhersagewert des 4T-Scores lag bei 99,9 Prozent.5 Praktisch heißt das, den Score konsequent zu erheben, weil er zuverlässig ausschließt, und bei begründetem Verdacht sofort auf ein alternatives Antikoagulans zu wechseln, statt das Ergebnis der Antikörperbestimmung abzuwarten.

Lektion 10

Typische Fehlannahmen

  • Thrombozyten seien inaktive Zellbruchstücke. Sie besitzen Boten-Ribonukleinsäure, Mitochondrien, Calciumspeicher und ein umfangreiches Rezeptorprogramm und greifen aktiv in Entzündung und Abwehr ein.
  • Die Wirkung von Acetylsalicylsäure ende mit ihrer Halbwertszeit. Die kernlose Zelle kann die gehemmte Cyclooxygenase nicht ersetzen; die Funktion kehrt erst mit neu gebildeten Thrombozyten zurück.
  • Der Glykoproteinkomplex IIb/IIIa binde Fibrinogen immer. Er ist auf der ruhenden Zelle nicht bindungsfähig und wird erst durch die Aktivierung umgestellt.
  • Die Blutungszeit sage einen operativen Blutverlust voraus. Sie ist schlecht reproduzierbar und für die perioperative Beurteilung nicht geeignet.
  • Primäre und plasmatische Hämostase liefen nacheinander ab. Der aktivierte Thrombozyt stellt mit dem nach außen gewendeten Phosphatidylserin die Fläche bereit, auf der die plasmatische Gerinnung zeitgleich abläuft.

Lektion 11

Klinischer Fall, Merksätze und Aufgaben

Fall 1: Blutungsneigung vor Hysterektomie

Eine 39-jährige Patientin soll wegen eines symptomatischen Uterus myomatosus hysterektomiert werden. Sie berichtet seit der Jugend über häufiges Nasenbluten, sehr starke und lang dauernde Regelblutungen sowie eine Nachblutung nach einer Zahnextraktion, die genäht werden musste. Die Mutter habe ähnliche Beschwerden. Das Hämoglobin beträgt 9,4 g je Deziliter, die Thrombozytenzahl 268 mal 10 hoch 9 je Liter, der Quickwert 98 Prozent, die aktivierte partielle Thromboplastinzeit ist mit 41 Sekunden leicht verlängert. Die Patientin nimmt keine gerinnungswirksamen Medikamente ein. Vor der Operation wird eine erweiterte Gerinnungsdiagnostik veranlasst.

Fall 1, Frage 1

Fall 1, Frage 2

Fall 1, Frage 3

Merksätze

  • Ein Megakaryozyt liefert etwa tausend Thrombozyten; Thrombopoetin wird bei der Bindung verbraucht, sodass die Zellmasse ihren eigenen Wachstumsfaktor reguliert.
  • Der von-Willebrand-Faktor bremst, das Kollagen hält fest, das Calcium entscheidet, und der Komplex IIb/IIIa verknüpft.
  • Adenosindiphosphat und Thromboxan A2 sind Verstärker mit einer gemeinsamen Endstrecke; deshalb addieren sich ihre Hemmstoffe.
  • Das gesunde Endothel ist kein passiver Zuschauer, sondern begrenzt die Aktivierung aktiv auf die verletzte Stelle.
  • Petechien und Sickerblutungen deuten auf die primäre, verzögerte Nachblutungen und tiefe Hämatome auf die plasmatische Hämostase.

Aufgaben

Aufgabe 1: Was antworten Sie?

Gegeben:
Ein 74-jähriger Patient nimmt seit Jahren Acetylsalicylsäure ein und soll in fünf Tagen an der Leiste operiert werden. Der Chirurg fragt, ob eine Pause von drei Tagen genüge, damit die Thrombozytenfunktion wieder normal sei.

Frage:
Was antworten Sie?

Lösung

Acetylsalicylsäure hemmt die Cyclooxygenase des Thrombozyten irreversibel. Weil die Zelle keinen Kern besitzt, kann sie das Enzym nicht nachbilden, und die Hemmung hält für die verbleibende Lebensdauer der Zelle an. Die Funktion kehrt daher nur in dem Maß zurück, in dem neue Thrombozyten gebildet werden, also mit etwa einem Zehntel des Bestands je Tag. Nach drei Tagen ist somit erst ein kleiner Teil der Zellen unbeeinflusst. Wichtiger als diese Rechnung ist jedoch die Abwägung: Bei vielen Eingriffen überwiegt das Risiko des Absetzens den Blutungsvorteil, sodass die Fortführung häufig die bessere Entscheidung ist.

Aufgabe 2: Welche Diagnose vermuten Sie, und

Gegeben:
Eine 32-jährige Patientin berichtet über Nasenbluten, starke Regelblutungen und Nachblutungen nach einer Zahnextraktion. Thrombozytenzahl und Quickwert sind normal, die aktivierte partielle Thromboplastinzeit ist leicht verlängert.

Frage:
Welche Diagnose vermuten Sie, und wie erklären Sie den Laborbefund?

Lösung

Das Muster aus Schleimhautblutungen bei normaler Thrombozytenzahl spricht für ein von-Willebrand-Syndrom. Der von-Willebrand-Faktor vermittelt die Adhäsion an Stellen hoher Schergeschwindigkeit, weshalb gerade Schleimhäute und kleine Gefäße betroffen sind. Er dient im Plasma zugleich als Trägerprotein des Faktors VIII und schützt diesen vor dem Abbau; bei Mangel sinkt deshalb auch die Faktor-VIII-Aktivität, was die verlängerte aktivierte partielle Thromboplastinzeit erklärt. Zur Sicherung gehören die Bestimmung von Antigen, Aktivität und Faktor VIII sowie die Typisierung, weil sich daraus die Therapie ableitet.

Aufgabe 3: Erklären Sie, warum die Kombination

Gegeben:
Die Angaben stehen in der Frage.

Frage:
Erklären Sie, warum die Kombination eines Hemmstoffs der Cyclooxygenase mit einem Hemmstoff des Adenosindiphosphatrezeptors stärker wirkt als die Verdoppelung einer der beiden Substanzen.

Lösung

Beide Substanzen greifen in dieselbe Endstrecke ein, aber an unterschiedlichen Stellen. Der Hemmstoff der Cyclooxygenase verhindert die Bildung von Thromboxan A2, der Hemmstoff des Adenosindiphosphatrezeptors unterbindet den zweiten Verstärkerweg. Wird nur einer der beiden gehemmt, übernimmt der andere weiterhin die Aktivierung des Komplexes IIb/IIIa, und es bleibt eine erhebliche Restfunktion. Eine höhere Dosis desselben Wirkstoffs kann diesen Umweg nicht schließen, weil sein Ziel bereits vollständig gehemmt ist. Erst die Kombination schaltet beide Wege aus, weshalb sie wirksamer ist und zugleich stärker blutet.

Aufgabe 4: Welche Verdachtsdiagnose stellen Sie, und

Gegeben:
Ein Patient auf der Intensivstation zeigt am siebten Tag nach herzchirurgischem Eingriff einen Abfall der Thrombozytenzahl von 210 auf 68 mal 10 hoch 9 je Liter und entwickelt gleichzeitig eine tiefe Beinvenenthrombose.

Frage:
Welche Verdachtsdiagnose stellen Sie, und welcher Mechanismus erklärt die Kombination?

Lösung

Die Kombination aus Abfall der Zahl und neu aufgetretener Thrombose etwa eine Woche nach Beginn einer Heparinbehandlung ist typisch für die heparininduzierte Thrombozytopenie. Antikörper richten sich gegen Komplexe aus Heparin und Plättchenfaktor 4 und binden mit ihrem antigenunabhängigen Anteil an Rezeptoren der Thrombozytenmembran. Die Zellen werden dadurch nicht gehemmt, sondern aktiviert; sie aggregieren, werden verbraucht und setzen prokoagulatorische Bestandteile frei. Die Zahl fällt also, weil die Zellen gerinnungsaktiv verbraucht werden, und genau deshalb entsteht eine Thrombose statt einer Blutung. Praktisch sind Heparin und alle heparinhaltigen Spüllösungen sofort abzusetzen und ist auf ein alternatives Antikoagulans zu wechseln.

Aufgabenblock abschließen

Markieren Sie den Block als bearbeitet, wenn Sie alle Aufgaben gelöst und mit den Lösungen verglichen haben.

Abschlussquiz, etwa 8 Minuten

Abschlussquiz

Acht Fragen. Bestanden ab 80 %.

Zum Nachschlagen

Begriffe und Literatur

BegriffBedeutung
MegakaryozytOrtsgebundene Knochenmarkzelle, die Fortsätze in die Sinusoide treibt; ein Megakaryozyt liefert etwa tausend Thrombozyten.
ThrombopoetinPolypeptidhormon aus 353 Aminosäuren, vor allem in der Leber gebildet; es wird bei der Bindung an den cMPL-Rezeptor verbraucht.
Alpha-GranulaGrößere Granula mit Fibrinogen, Fibronectin, Thrombospondin, von-Willebrand-Faktor, Plättchenfaktor 4, P-Selektin und Wachstumsfaktoren.
Elektronendichte GranulaKleinere Granula mit Serotonin, Adrenalin, Adenosindiphosphat und Calcium; sie wirken rasch und lokal.
Von-Willebrand-FaktorGroßes Plasmaprotein, das sich unter Scherkraft entfaltet, den Thrombozyten über Glykoprotein Ib/IX abbremst und Faktor VIII vor dem Abbau schützt.
Glykoprotein IIb/IIIaMembrankomplex, der erst nach Aktivierung Fibrinogen bindet und benachbarte Thrombozyten vernetzt; gemeinsame Endstrecke der Aggregation.
Thromboxan A2Aus Arachidonsäure über die Cyclooxygenase gebildeter, kurzlebiger Stoff mit aktivierender und gefäßverengender Wirkung.
BlutungszeitZeit bis zum Stillstand einer standardisierten Hautblutung, normalerweise zwei bis vier Minuten; schlecht reproduzierbar und perioperativ nicht empfohlen.

Literatur

  1. Devereaux PJ, Mrkobrada M, Sessler DI et al. Aspirin in patients undergoing noncardiac surgery. N Engl J Med. 2014;370(16):1494-1503. doi:10.1056/NEJMoa1401105
  2. Halvorsen S, Mehilli J, Cassese S et al. 2022 ESC guidelines on cardiovascular assessment and management of patients undergoing non-cardiac surgery. Eur Heart J. 2022;43(39):3826-3924. doi:10.1093/eurheartj/ehac270
  3. Metcalf RA, Nahirniak S, Guyatt G et al. Platelet transfusion: 2025 AABB and ICTMG international clinical practice guidelines. JAMA. 2025. doi:10.1001/jama.2025.7529
  4. Pène F, Russell L, Aubron C. Thrombocytopenia in the intensive care unit: diagnosis and management. Ann Intensive Care. 2025;15(1):44. doi:10.1186/s13613-025-01447-x
  5. Bevilacqua S, Stefàno P, Berteotti M et al. Heparin-induced thrombocytopenia after cardiac surgery: a single-center, retrospective cohort study. Res Pract Thromb Haemost. 2024;8(4):102465. doi:10.1016/j.rpth.2024.102465
  6. Pakchotanon K, Kanjanasuphak N, Chuasuwan A et al. Safety and efficacy of proactive versus reactive administration of desmopressin in severe symptomatic hyponatremia: a randomized controlled trial. Sci Rep. 2024;14:7487. doi:10.1038/s41598-024-58227-z
  7. Connell NT, Flood VH, Brignardello-Petersen R et al. ASH ISTH NHF WFH 2021 guidelines on the management of von Willebrand disease. Blood Adv. 2021;5(1):301-325. doi:10.1182/bloodadvances.2020003264

Standardwerke

  • Silbernagl S, Despopoulos A, Draguhn A. Taschenatlas Physiologie. 9. Auflage. Stuttgart: Thieme; 2018. Grundlagen und Zellphysiologie.
  • Pape HC, Kurtz A, Silbernagl S (Hrsg.). Physiologie. 9. Auflage. Stuttgart: Thieme; 2019.
  • Boron WF, Boulpaep EL. Medical Physiology. 3. Auflage. Philadelphia: Elsevier; 2017.
  • Rassow J, Hauser K, Netzker R, Deutzmann R. Duale Reihe Biochemie. 5. Auflage. Stuttgart: Thieme; 2022.
  • Gropper MA, Cohen NH, Eriksson LI et al. (Hrsg.). Miller’s Anesthesia. 9. Auflage. Philadelphia: Elsevier; 2020.

© 2026 Ulrich Frey. Alle Rechte vorbehalten. Neufassung für das E-Learning, Recherchestand September 2026. Die Inhalte dienen der Aus- und Weiterbildung und ersetzen keine Leitlinie, keine Fachinformation und keine lokalen Standards.