Klinische Physiologie, Kachel 06 · Stufe PJ

Synaptische Übertragung im Gehirn und die Transmittersysteme

Erregung und Hemmung als das eine Grundprinzip der Hirnfunktion, und die Überträgerstoffe als die Stellschrauben, an denen jedes Anästhetikum, jedes Sedativum und jedes Antiemetikum ansetzt.

Lernziele
  • Das Gleichgewicht aus Erregung und Hemmung als gemeinsames Grundprinzip von Narkose, Krampfanfall und Koma beschreiben.
  • AMPA- und NMDA-Rezeptor unterscheiden und die Spannungsabhängigkeit des NMDA-Rezeptors durch den Magnesiumblock erklären.
  • Die Exzitotoxizität als gemeinsame Endstrecke von Ischämie, Trauma und anhaltendem Krampfanfall herleiten.
  • Die Bindungsstellen von Benzodiazepinen, Barbituraten, Propofol und volatilen Anästhetika am hemmenden Chloridkanal zuordnen und die Bedeutung des Chloridgradienten begründen.
  • Die modulierenden Systeme mit Ursprungsort, Aufgabe und den dort angreifenden Wirkstoffen benennen.
  • Erklären, warum Dexmedetomidin anders sediert als Propofol, und die anticholinerge Last als Ursache von Verwirrtheit erkennen.

Zu dieser Lerneinheit

  1. Zehn Lektionen mit zwei eigens gezeichneten Abbildungen, zwei Tabellen zu den Transmittersystemen und zu den Wirkstoffgruppen der Anästhesie, Merksätzen, vier Aufgaben mit Lösungen 7 Übungsfragen in den Lektionen, einem klinischen Fall mit drei Fragen und einem Abschlussquiz.
  2. Die Einheit setzt die chemische Synapse, die Rezeptorfamilien und die zweiten Botenstoffe aus den Kacheln 01 und 02 voraus und behandelt ausschließlich die zentralnervöse Seite.
  3. Die Wirkstoffe und ihre Anwendung führt das Modul Allgemeinanästhesie aus; das folgende Unterkapitel zeigt, welches Muster im Elektroenzephalogramm jeder dieser Angriffspunkte erzeugt.

Lektion 1

Warum das klinisch zählt

Sie geben eine Einleitungsdosis Propofol, und innerhalb von 30 Sekunden verliert ein Mensch das Bewusstsein. Sie geben Physostigmin, und ein verwirrter Patient im Aufwachraum wird innerhalb von Minuten wieder orientiert. Sie geben Midazolam in der 40. Minute eines Status epilepticus, und nichts geschieht. Alle drei Beobachtungen betreffen denselben Ort, nämlich die chemische Synapse des Zentralnervensystems, und alle drei sind nur erklärbar, wenn man weiß, welcher Überträgerstoff dort wirkt, an welchem Rezeptor, und wovon die Wirkung dieses Rezeptors abhängt.

Die zentrale Synapse ist der Angriffspunkt praktisch aller Wirkstoffe, mit denen Anästhesie, Intensiv-, Schmerz- und Palliativmedizin arbeiten. Das gilt für die Hypnotika, für die Opioide, für die Antiemetika, für die Antikonvulsiva, für die Koanalgetika des neuropathischen Schmerzes und für die Sedativa der Intensivstation. Das Grundgerüst der chemischen Synapse, also Vesikelfusion, Transmitterfreisetzung und Rezeptorbindung, steht in Kachel 02; die Rezeptorfamilien und die zweiten Botenstoffe stehen in Kachel 01. Diese Einheit setzt beides voraus und fragt nach dem, was im Gehirn daraus folgt: nach den Systemen, ihrer Aufgabe und ihrer pharmakologischen Erreichbarkeit.

Lektion 2

Erregung und Hemmung: ein Gleichgewicht, keine Addition

Eine kortikale Nervenzelle empfängt gleichzeitig erregende und hemmende Eingänge, und was sie weitergibt, ist nicht die Summe der Erregung, sondern deren Differenz zur Hemmung. Diese Bilanz ist die Größe, auf die das Gehirn geregelt ist. Erregende Synapsen liegen überwiegend an den Dornen der Dendriten und wirken dort auf einen kleinen Bezirk. Hemmende Synapsen liegen bevorzugt am Zellkörper und am Anfangssegment des Axons, also genau dort, wo das Aktionspotenzial entsteht. Aus dieser Geometrie folgt eine Asymmetrie mit großen klinischen Folgen: Hemmung wirkt an der Ausgangspforte und kann daher viele erregende Eingänge zugleich neutralisieren, während ein einzelner erregender Eingang nur seinen eigenen Dendritenabschnitt betrifft.

Hemmung arbeitet mit zwei verschiedenen Mechanismen. Der erste ist die Hyperpolarisation: Chlorid strömt ein, das Membranpotenzial entfernt sich von der Schwelle. Der zweite ist der Kurzschluss, auch Shuntwirkung genannt: Der geöffnete Chloridkanal senkt den Eingangswiderstand der Zelle, sodass jeder erregende Strom eine kleinere Spannungsänderung erzeugt. Der zweite Mechanismus wirkt selbst dann, wenn das Chloridgleichgewichtspotenzial dem Ruhepotenzial entspricht und gar kein Nettostrom fließt. Eine Zelle kann also gehemmt werden, ohne hyperpolarisiert zu sein, und genau dieser Umstand erklärt später, warum der Chloridgradient über die Wirksamkeit der Hemmstoffe entscheidet.

Aus dem Gleichgewichtsgedanken ergibt sich eine einfache Ordnung der Krankheitsbilder. Kippt die Bilanz zur Erregung, entstehen Unruhe, Myoklonien, Krampfanfälle und im Extrem der Status epilepticus. Kippt sie zur Hemmung, entstehen Sedierung, Narkose, Atemdepression und im Extrem das isoelektrische Elektroenzephalogramm. Alle gebräuchlichen Hypnotika verschieben die Bilanz zur Hemmung, allerdings auf zwei verschiedenen Wegen: Die meisten verstärken die Hemmung, Ketamin dagegen drosselt die Erregung. Diese Unterscheidung ist nicht akademisch, denn sie erklärt die völlig unterschiedlichen Nebenwirkungsprofile und die unterschiedlichen Bilder im Elektroenzephalogramm.

Erregung und Hemmung an der zentralen Synapse Erregend: Glutamat Hemmend: GABA und Glycin AMPA-Kanal, Natrium ein GABA-A-Kanal, Chlorid ein NMDA-Kanal, Calcium ein Glycinkanal, Chlorid ein Depolarisation, Plastizität Hyperpolarisation und Shunt Angriffspunkt: Ketamin und Magnesium blockieren den NMDA-Kanal von innen Angriffspunkt: Propofol, volatile Anästhetika, Benzodiazepine, Barbiturate
Die beiden Spalten zeigen dieselbe Zelle von zwei Seiten. Links läuft die Erregung über Natrium und Calcium und endet in Depolarisation und Plastizität, rechts läuft die Hemmung über Chlorid und endet in Hyperpolarisation und Kurzschluss. Fast alle Hypnotika greifen rechts an und verstärken die Bremse; nur Ketamin greift links an und drosselt den Antrieb.

Für die Praxis heißt das: Ordnen Sie jeden Wirkstoff, den Sie geben, einer der beiden Spalten zu, bevor Sie seine Wirkung vorhersagen. Erwarten Sie bei Verstärkung der Hemmung eine dosisabhängige Atemdepression, einen Verlust des Muskeltonus und eine Vasodilatation, weil dieselbe Bremse auch Atemzentrum, Motoneuron und Gefäßtonus betrifft. Erwarten Sie bei Drosselung der Erregung dagegen erhaltenen Atemantrieb, erhaltenen Tonus und einen Anstieg von Frequenz und Druck. Den Fehler erkennen Sie daran, dass Sie einen Patienten mit vermeintlich zu flacher Narkose immer tiefer sedieren, obwohl das klinische Bild gar nicht zur verabreichten Wirkstoffgruppe passt.

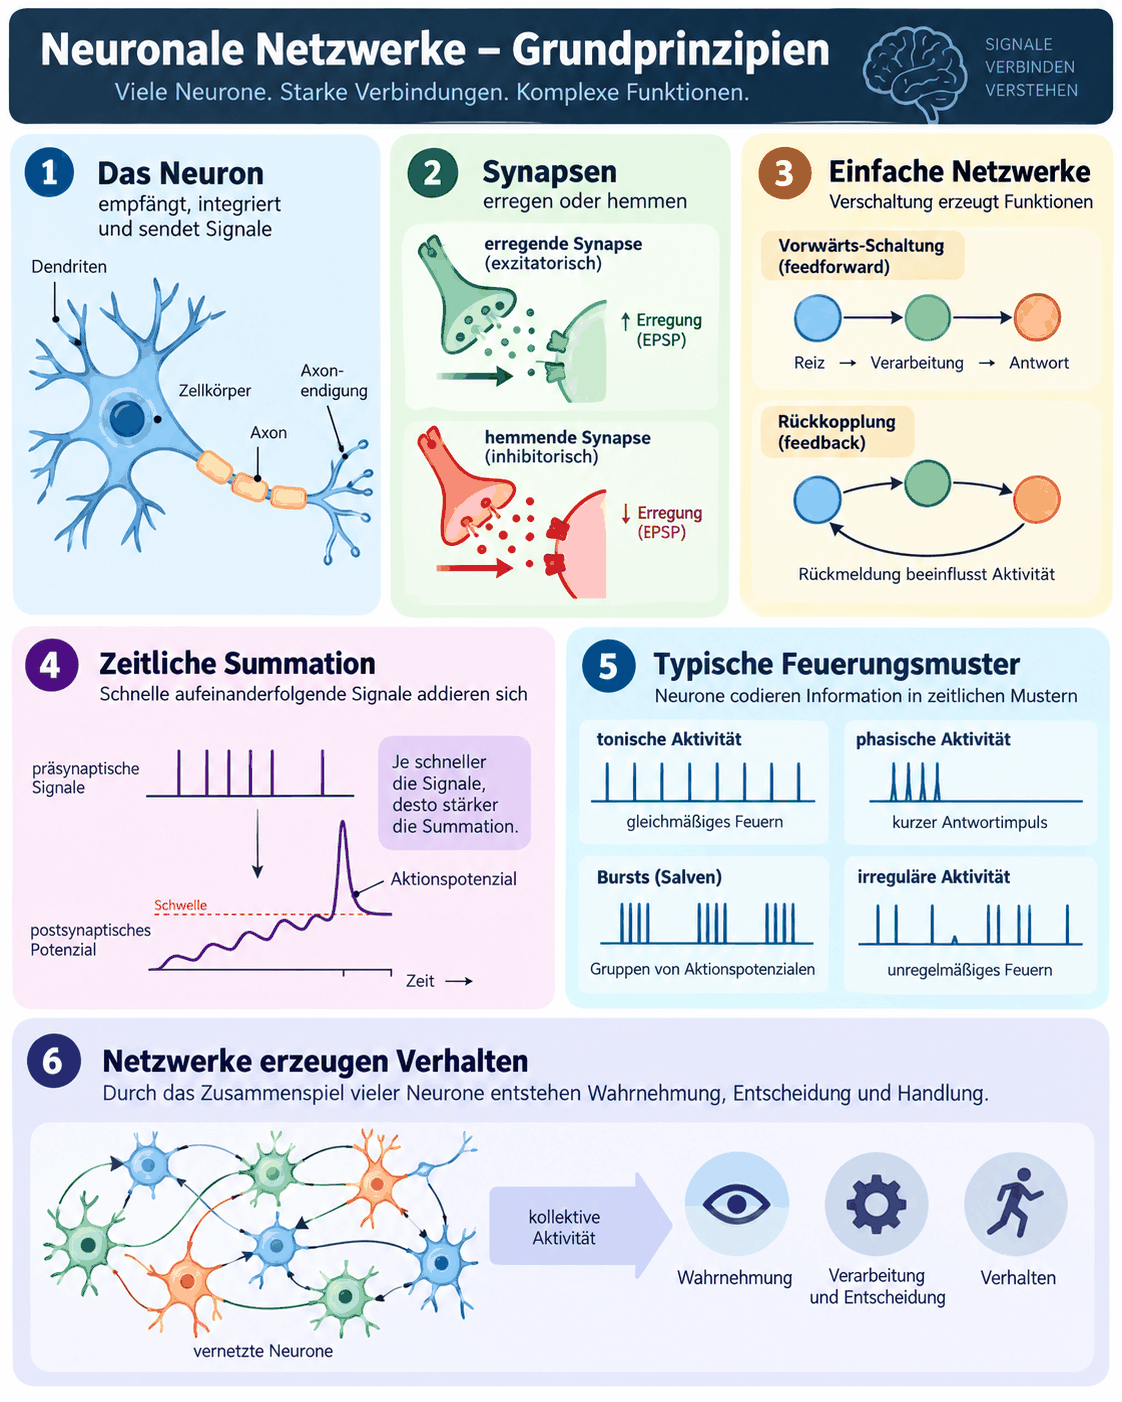
Grundprinzipien neuronaler Netzwerke mit dem Neuron als Empfänger und Sender, erregenden und hemmenden Synapsen, Vorwärts- und Rückkopplungsschaltung, zeitlicher Summation und typischen Feuerungsmustern
Abbildung 1: Die Wirkstoffe der Anästhesie greifen nicht an einem Neuron an, sondern verschieben das Verhältnis von Erregung und Hemmung in Netzwerken. Deshalb entsteht aus einer graduellen Rezeptorwirkung ein Alles-oder-nichts-Erlebnis: Das Netzwerk kippt, nicht die einzelne Zelle. Eigene Darstellung

Übung 2.1

Lektion 3

Glutamat, AMPA und NMDA: der Antrieb mit dem Gedächtnis

Glutamat ist der wichtigste erregende Überträgerstoff des Zentralnervensystems. Es wirkt an mehreren Rezeptoren, von denen zwei den Hauptteil der schnellen Übertragung tragen. Der AMPA-Rezeptor ist ein Kationenkanal, der unmittelbar nach Glutamatbindung öffnet, überwiegend Natrium einwärts leitet und die schnelle erregende Antwort erzeugt. Er ist der Arbeiter der Übertragung, er ist schnell, er reagiert nicht auf das Membranpotenzial, und er trägt keine Information über die Vorgeschichte der Synapse.

Der NMDA-Rezeptor ist anders gebaut und hat vier Eigenschaften, die ihn zu einem Koinzidenzdetektor machen. Erstens leitet er nicht nur Natrium, sondern auch Calcium und damit ein Signal, das in der Zelle Enzyme aktiviert. Zweitens braucht er zwei Bindungspartner gleichzeitig, nämlich Glutamat und zusätzlich Glycin oder D-Serin als Hilfsstoff. Drittens öffnet er langsam und bleibt lange offen. Viertens, und klinisch am wichtigsten, ist seine Pore beim negativen Ruhepotenzial durch ein Magnesiumion verstopft. Dieses Magnesium sitzt tief im Kanal und wird erst dann herausgedrückt, wenn die Membran depolarisiert. Der NMDA-Rezeptor leitet also nur, wenn beides zusammentrifft: Glutamat am Rezeptor und eine bereits depolarisierte Membran.

Aufhebung des Magnesiumblocks mit der Depolarisation Schwellenbereich etwa minus 40 mV offen blockiert Magnesium sitzt im Kanal Kanal leitet, Calcium strömt ein -90 -70 -50 -30 -10 +10 Membranpotenzial in Millivolt Der Kanal leitet nur bei Glutamat und Depolarisation zugleich
Die Öffnungswahrscheinlichkeit des NMDA-Kanals hängt nicht vom Überträgerstoff allein ab, sondern vom Membranpotenzial. Unterhalb des Schwellenbereichs verstopft Magnesium die Pore, oberhalb gibt der Block nach und Calcium tritt ein. Deshalb ist derselbe Rezeptor das Werkzeug des Lernens und die Eintrittspforte der Übererregung.

Aus dieser Spannungsabhängigkeit folgt die Doppelrolle des Rezeptors. Bei normaler, rhythmischer Aktivität wird er nur dann geöffnet, wenn eine Synapse wiederholt und in kurzem Abstand benutzt wird, denn erst dann summieren sich die AMPA-Antworten zu einer ausreichenden Depolarisation. Das eintretende Calcium aktiviert Kinasen und verstärkt die Synapse dauerhaft; das ist die zelluläre Grundlage von Lernen und Gedächtnis. Bei anhaltender pathologischer Depolarisation dagegen bleibt der Block dauerhaft aufgehoben, Calcium strömt ununterbrochen ein, und dieselbe Maschinerie zerstört die Zelle. Lernen und Zelltod nutzen denselben Kanal, und was sie unterscheidet, ist allein die Dauer.

Pharmakologisch ist der Kanal von innen erreichbar. Ketamin und Magnesium blockieren die offene Pore, wirken also gebrauchsabhängig und treffen bevorzugt die stark aktivierten Synapsen. Daraus ergibt sich die klinische Anwendung. Bei akuten Schmerzen senkte Ketamin in einer Übersicht aus 130 Studien mit 8 341 Teilnehmern den Ruheschmerz nach 24 Stunden um 5 von 100 Millimetern, den Opioidverbrauch über 24 Stunden um 8 mg Morphinäquivalent, verzögerte die erste Analgetikaanforderung um 54 Minuten und senkte Übelkeit und Erbrechen von 27 auf 23 Prozent.1 Die Effekte sind damit klein, aber systematisch. Bei chronischem Schmerz stützt eine gemeinsame Konsensusempfehlung dreier Fachgesellschaften den Einsatz intravenöser Ketamininfusionen unter definierter Indikation, Dosierung und Überwachung, am besten belegt beim komplexen regionalen Schmerzsyndrom.2 In opioidsparenden Konzepten war unter 42 Studien mit 4 666 Patienten allein die Kombination aus Ketamin, einem Alpha-2-Agonisten und Lidocain in der Lage, Opioidverbrauch und Übelkeit zu senken.3

Für die Praxis heißt das: Setzen Sie Ketamin dort ein, wo Sie eine gebrauchsabhängige Drosselung brauchen, also bei starker nozizeptiver Last, bei Opioidtoleranz und bei drohender Übererregbarkeit des Hinterhorns. Erwarten Sie keinen großen Einzeleffekt auf den Schmerzwert, sondern einen Beitrag zum Gesamtkonzept. Messen Sie den Erfolg am Opioidbedarf und an der Funktion, nicht an der Zahl auf der Schmerzskala allein. Den Fehler erkennen Sie daran, dass Ketamin als Monoanalgetikum eingesetzt und dann als unwirksam beurteilt wird.

Übung 3.1

Lektion 4

Exzitotoxizität: eine gemeinsame Endstrecke

Die Kaskade, die Nervenzellen bei Ischämie, bei Trauma und im anhaltenden Krampfanfall zugrunde gehen lässt, ist in allen drei Fällen dieselbe, und sie beginnt mit einem Energieproblem. Die Natrium-Kalium-Pumpe verbraucht den größten Teil des neuronalen Adenosintriphosphats. Fällt die Energieversorgung, versagt die Pumpe, die Zelle depolarisiert, und zwei Dinge geschehen gleichzeitig: Spannungsabhängige Calciumkanäle öffnen und setzen Glutamat frei, und die Glutamattransporter der Astrozyten, die ihre Arbeit über den Natriumgradienten finanzieren, kehren ihre Richtung um und schütten Glutamat aus statt es aufzunehmen. Die Konzentration im synaptischen Spalt steigt damit von zwei Seiten.

Das Glutamat trifft auf eine bereits depolarisierte Membran, an der der Magnesiumblock des NMDA-Rezeptors aufgehoben ist. Calcium strömt ungebremst ein und löst eine Kette aus: calciumabhängige Proteasen und Phospholipasen bauen Zellbestandteile ab, die Stickstoffmonoxidsynthase erzeugt reaktive Verbindungen, und die Mitochondrien nehmen Calcium auf, bis ihre Membran durchlässig wird und sie ihre Funktion einstellen. Damit fällt die Energieversorgung weiter, die Depolarisation verstärkt sich, und der Kreis schließt sich. Parallel zieht der Natrium- und Chlorideinstrom osmotisch Wasser nach, die Zelle schwillt, und aus dem zytotoxischen Ödem wird der Druckanstieg, der das Nachbargewebe zusätzlich schädigt.

Daraus folgt der wichtigste therapeutische Grundsatz: Die Kaskade wird nicht an ihrem Ende aufgehalten, sondern an ihrem Anfang. Klinisch wirksam ist alles, was das Verhältnis von Energieangebot zu Energiebedarf verbessert, also die rasche Wiederherstellung der Perfusion, die Sicherung von Oxygenierung und Blutdruck, die Vermeidung von Fieber und Hyperglykämie und die Beendigung des Krampfanfalls. Der anhaltende Krampfanfall ist dabei besonders tückisch, weil er den Bedarf massiv steigert, während das Angebot begrenzt bleibt; nach längerer Dauer geht die Schädigung auch ohne sichtbare Motorik weiter.

Für die Praxis heißt das: Behandeln Sie beim akuten Hirnschaden zuerst die Systemgrößen. Halten Sie den Kohlendioxidpartialdruck im Normbereich, weil akute Änderungen die Hirndurchblutung im Bereich von 20 bis 80 mmHg um 1 bis 6 Prozent je mmHg verändern und eine forcierte Hyperventilation das Angebot genau dort senkt, wo es knapp ist.4 Beenden Sie einen Krampfanfall zügig und prüfen Sie danach, ob er wirklich beendet ist, denn die elektrische Aktivität überdauert die motorische. Den Fehler erkennen Sie daran, dass ein Patient nach vermeintlich durchbrochenem Anfall weiter nicht erwacht und dies der Sedierung zugeschrieben wird.

Übung 4.1

Lektion 5

GABA und Glycin: der Chloridkanal als Hauptschalter der Anästhesie

Die Hemmung im Gehirn trägt überwiegend die Gamma-Aminobuttersäure, im Rückenmark und im Hirnstamm zusätzlich das Glycin. Der GABA-A-Rezeptor ist ein Chloridkanal aus fünf Untereinheiten, dessen Zusammensetzung von Hirnregion zu Hirnregion wechselt. Diese Vielfalt ist der Grund dafür, dass verschiedene Wirkstoffe am selben Rezeptortyp unterschiedliche Wirkungsprofile erzeugen. Benzodiazepine binden an einer eigenen Stelle zwischen zwei Untereinheiten und erhöhen die Häufigkeit der Kanalöffnungen, allerdings nur in Anwesenheit von GABA. Sie sind damit reine Verstärker, haben eine Wirkungsobergrenze und wirken allein kaum atemdepressiv, in Kombination mit Opioiden jedoch sehr wohl. Barbiturate binden an anderer Stelle und verlängern die Öffnungsdauer; in höherer Dosis öffnen sie den Kanal auch ohne GABA und haben deshalb keine Obergrenze, was ihre geringe therapeutische Breite erklärt. Propofol und die volatilen Anästhetika wirken an weiteren, davon getrennten Stellen; die volatilen Anästhetika greifen darüber hinaus an zahlreichen anderen Kanälen an, unter anderem an zweiporigen Kaliumkanälen und am Glycinrezeptor. Der metabotrope GABA-B-Rezeptor wirkt langsamer über Kaliumkanäle und ist der Angriffspunkt von Baclofen.

Entscheidend für die Wirksamkeit all dieser Stoffe ist eine Größe, die selten mitgedacht wird: der Chloridgradient. Ein Chloridkanal hemmt nur, wenn das Chloridgleichgewichtspotenzial negativer ist als die Schwelle. Aufgebaut wird dieser Gradient von einem Transporter, der Chlorid aus der Zelle schafft; ein zweiter Transporter arbeitet gegenläufig und schafft Chlorid hinein. Beim reifen Neuron überwiegt der ausschleusende Transporter, die intrazelluläre Chloridkonzentration ist niedrig, und GABA hemmt. Beim Neugeborenen ist das Verhältnis umgekehrt, die Chloridkonzentration in der Zelle ist hoch, und GABA wirkt teils erregend. Auch im geschädigten oder chronisch übererregten Gewebe verschiebt sich das Verhältnis. Bei anhaltendem Krampfanfall lädt sich die Zelle mit Chlorid auf, zugleich verschwinden GABA-A-Rezeptoren von der Membran, während NMDA-Rezeptoren hinzukommen. Genau das ist der Grund, warum Benzodiazepine im frühen Status epilepticus zuverlässig wirken und im späten nicht mehr: Der Verstärker ist noch vorhanden, aber das zu verstärkende Signal trägt nicht mehr.

Tabelle 1: GABA und Glycin: der Chloridkanal als Hauptschalter der Anästhesie
WirkstoffgruppeMolekularer AngriffspunktKlinische Folge und Fallstrick
Benzodiazepineeigene Bindungsstelle am GABA-A-Rezeptor, erhöht die Öffnungshäufigkeit, wirkt nur mit GABAanxiolytisch, antikonvulsiv, amnestisch mit Wirkungsobergrenze; allein kaum atemdepressiv, mit Opioiden deutlich; zur Behandlung des Delirs nicht empfohlen, ausgenommen das Alkoholentzugsdelir5
Barbiturateeigene Stelle am GABA-A-Rezeptor, verlängert die Öffnungsdauer, öffnet in hoher Dosis auch ohne GABAstarke Senkung des Hirnstoffwechsels, keine Wirkungsobergrenze; geringe therapeutische Breite, Kreislaufdepression, kumulative Wirkung
Propofoleigene Stelle am GABA-A-Rezeptor, verstärkt die Hemmung, senkt Durchblutung und Stoffwechsel gleichsinnig4rasche, gut steuerbare Hypnose mit erhaltener Kopplung von Fluss und Stoffwechsel; Atemdepression, Vasodilatation, Injektionsschmerz
Volatile AnästhetikaGABA-A- und Glycinrezeptor sowie zweiporige Kaliumkanäle; entkoppeln Fluss und Stoffwechsel4Hypnose mit Muskelrelaxierung; Hirndurchblutung bleibt gleich oder steigt bei sinkendem Verbrauch, ungünstig bei erhöhtem intrakraniellem Druck
KetaminBlockade der offenen Pore des NMDA-Rezeptors, gebrauchsabhängigAnalgesie und dissoziative Hypnose bei erhaltenem Atemantrieb und Tonus; Anstieg von Frequenz und Druck, psychomimetische Phänomene1
Alpha-2-Agonistenpräsynaptischer Alpha-2-Rezeptor im Locus coeruleus, Drosselung der noradrenergen Erregungweckbare Sedierung ohne relevante Atemdepression; Bradykardie und Hypotonie als dosislimitierende Wirkungen6
MagnesiumBlockade der NMDA-Pore von innen, spannungsabhängigantikonvulsiv und schwach analgetisch, verstärkt Muskelrelaxanzien; Überdosierung führt zu Reflexverlust und Atemlähmung

Für die Praxis heißt das: Wählen Sie den Wirkstoff nach dem Angriffspunkt und nicht nach Gewohnheit. Erwarten Sie im Status epilepticus nach der ersten wirkungslosen Benzodiazepingabe keinen Erfolg von einer zweiten, sondern wechseln Sie die Wirkstoffklasse. Rechnen Sie bei Kombination von Benzodiazepin und Opioid mit einer überadditiven Atemdepression und überwachen Sie entsprechend. Den Fehler erkennen Sie daran, dass die Dosis eines Verstärkers immer weiter gesteigert wird, obwohl das zu verstärkende Signal fehlt.

Übung 5.1

Lektion 6

Die modulierenden Systeme und ihre Wirkstoffe

Neben den schnellen Überträgerstoffen Glutamat, GABA und Glycin arbeitet eine zweite Gruppe von Systemen nach einem völlig anderen Bauplan. Ihre Zellkörper liegen in kleinen Kerngebieten des Hirnstamms und des basalen Vorderhirns, ihre Axone verzweigen sich weit über den Kortex, und ihre Rezeptoren sind überwiegend metabotrop, wirken also langsam über zweite Botenstoffe. Diese Systeme übertragen keine Einzelinformation, sondern stellen den Betriebszustand ein: Wachheit, Aufmerksamkeit, Stimmung, Bewegungsantrieb. Eine kleine Zahl von Zellen entscheidet damit über die Arbeitsweise eines ganzen Großhirns, und genau das macht sie pharmakologisch so wirksam und so störanfällig.

Tabelle 2: Die modulierenden Systeme und ihre Wirkstoffe
SystemUrsprungsortAufgabeRezeptorenWirkstoffe am Angriffspunkt
NoradrenalinLocus coeruleus im HirnstammWachheit, Aufmerksamkeit, Stressantwort, absteigende SchmerzhemmungAlpha-1, Alpha-2, BetaDexmedetomidin und Clonidin als Alpha-2-Agonisten, Serotonin-Noradrenalin-Wiederaufnahmehemmer, trizyklische Antidepressiva7
SerotoninRaphekerne im HirnstammStimmung, Schlaf-Wach-Rhythmus, Schmerzmodulation, Brechreiz5-HT1 bis 5-HT7, darunter der ionotrope 5-HT35-HT3-Antagonisten gegen Übelkeit, Wiederaufnahmehemmer, Triptane; Gefahr des Serotoninsyndroms bei Kombination
DopaminSubstantia nigra und ventrales MittelhirnBewegungsinitiierung, Motivation, Brechreiz über die Area postremaD1 bis D5Metoclopramid, Droperidol und Haloperidol als D2-Antagonisten; niedrig dosiertes Haloperidol beim Delir nur, wenn nichtmedikamentöse Maßnahmen versagen5
Acetylcholinbasales Vorderhirn und pontines TegmentumWachheit, Aufmerksamkeit, Gedächtnis, REM-Schlafnikotinisch und muskarinisch M1 bis M5Atropin und Scopolamin als zentral wirksame Antagonisten, Glycopyrronium ohne zentrale Wirkung, Physostigmin als Hemmstoff des Abbaus
Histamintuberomamillärer Kern im HypothalamusAufrechterhaltung der Wachheit, vegetative RegulationH1 bis H4H1-Antagonisten mit sedierender Nebenwirkung, häufig zugleich anticholinerg wirksam
Glutamatkortikale und thalamische Projektionsneuroneschnelle Erregung, Plastizität, LernenAMPA, NMDA, Kainat, metabotropeKetamin, Magnesium, Antikonvulsiva mit glutamaterger Komponente2
GABAlokale Interneurone in allen HirnregionenHemmung, Synchronisation von NetzwerkenGABA-A als Chloridkanal, GABA-B metabotropPropofol, volatile Anästhetika, Benzodiazepine, Barbiturate, Baclofen

Zwei klinische Muster lassen sich unmittelbar aus der Tabelle ablesen. Erstens erzeugt jeder Wirkstoff, der ein modulierendes System dämpft, Müdigkeit als Nebenwirkung, weil Wachheit von mehreren dieser Systeme gemeinsam getragen wird. Zweitens ist jede Übelkeitsbehandlung eine Rezeptorentscheidung: Dopamin, Serotonin, Histamin und Acetylcholin haben jeweils eigene Zugänge zum Brechzentrum, sodass die Kombination verschiedener Rezeptorklassen wirksamer ist als die Dosissteigerung eines einzelnen Wirkstoffs.

Für die Praxis heißt das: Führen Sie bei jedem Patienten mit unerklärter Vigilanzstörung die Wirkstoffliste nach Rezeptorklassen durch, statt nach einzelnen Präparaten zu suchen. Kombinieren Sie bei hohem Übelkeitsrisiko Antiemetika unterschiedlicher Rezeptorklassen statt eines Wirkstoffs in höherer Dosis. Achten Sie bei Patienten unter serotonergen Antidepressiva auf die Summe der serotonergen Zufuhr. Den Fehler erkennen Sie daran, dass mehrere Wirkstoffe derselben Klasse nebeneinander laufen und die Nebenwirkungen sich addieren, während die erwünschte Wirkung nicht zunimmt.

Übung 6.1

Lektion 7

Der Alpha-2-Rezeptor, die anticholinerge Last und die Plastizität

Der Alpha-2-Rezeptor sitzt präsynaptisch auf den noradrenergen Zellen des Locus coeruleus und wirkt dort als Rückmelder: Bindet Noradrenalin, öffnen Kaliumkanäle, die Zelle hyperpolarisiert und stellt ihre eigene Ausschüttung ein. Ein Agonist an dieser Stelle schaltet also nicht die Großhirnrinde ab, sondern nimmt ihr den Weckreiz. Genau darin unterscheidet sich Dexmedetomidin von Propofol. Weil der Weg über denselben Kern läuft, den der natürliche Übergang in den Tiefschlaf benutzt, bleibt der Patient auf Ansprache weckbar, der Atemantrieb bleibt weitgehend erhalten, und das Bild im Elektroenzephalogramm gleicht dem Non-REM-Schlaf mehr als einer Narkose.

Die Studienlage ordnet den Nutzen realistisch ein. Bei 4 000 Intensivpatienten änderte eine frühe Sedierung mit Dexmedetomidin die 90-Tage-Sterblichkeit nicht, sie lag in beiden Gruppen bei 29,1 Prozent, erzeugte aber deutlich mehr Bradykardien, 5,1 gegenüber 0,5 Prozent, und mehr Hypotonien, 2,7 gegenüber 0,5 Prozent.6 Bei 422 septischen Patienten waren Dexmedetomidin und Propofol in delir- und komafreien Tagen gleichwertig.8 Die Fokusaktualisierung der Leitlinie spricht deshalb eine bedingte Empfehlung für Dexmedetomidin anstelle von Propofol aus, wenn eine leichtere Sedierung und weniger Delir im Vordergrund stehen.9 In der Prävention nach Operationen senkte niedrig dosiertes Dexmedetomidin bei 700 Patienten ab 65 Jahren das Delir von 23 auf 9 Prozent mit einer Odds Ratio von 0,35.10 Zugleich gilt für jede Sedierung, dass die Intensität selbst ein Risiko ist: Bei 703 Patienten sagte die Sedierungsintensität der ersten 48 Stunden dosisabhängig das Sterberisiko mit einer Hazard Ratio von 1,29 und das Delir mit 1,25 voraus, und als günstigstes Ziel wird ein Wachheitsgrad von null genannt.11

Das cholinerge System ist die Gegenseite. Wachheit, Aufmerksamkeit und Gedächtnis hängen von der cholinergen Versorgung des Kortex ab, und diese Versorgung nimmt mit dem Alter ab. Jeder Wirkstoff mit muskarinischer Antagonistenwirkung verbraucht daher Reserve, und viele Wirkstoffe tragen eine solche Wirkung, ohne dafür gegeben zu werden: manche Antihistaminika, manche Antidepressiva, manche Spasmolytika, manche Antiemetika. Die Summe dieser Beiträge heißt anticholinerge Last. Sie erklärt, warum ein einzelnes neu angesetztes Präparat einen alten Patienten verwirrt, während es einen jungen nicht beeinträchtigt, und sie ist einer der wenigen gut beeinflussbaren Beiträge zum postoperativen Delir. Praktisch wichtig ist dabei die Trennung nach Passage der Blut-Hirn-Schranke: Atropin und Scopolamin wirken zentral, das quaternäre Glycopyrronium nicht. Das zentrale anticholinerge Syndrom mit Desorientierung, Unruhe, trockener Haut, weiten Pupillen und Tachykardie ist durch einen Hemmstoff des Acetylcholinabbaus umkehrbar; die europäische Leitlinie nennt die Erfassung mit einem validierten Instrument mindestens einmal täglich über mindestens drei Tage und stuft nichtmedikamentöse Mehrkomponentenprogramme mit einem gepoolten relativen Risiko von 0,62 als stark empfohlen ein.5

Schließlich die Plastizität. Synapsen sind keine festen Verbindungen. Wiederholte gemeinsame Aktivität verstärkt sie über den beschriebenen Calciumeintritt am NMDA-Rezeptor, seltene oder unpassend zeitlich verteilte Aktivität schwächt sie. Dieser Mechanismus trägt das Gedächtnis, er trägt die Erholung nach einer Hirnschädigung, und er trägt auch die Chronifizierung von Schmerz, wenn die Verstärkung an den falschen Synapsen stattfindet. Er ist damit die Brücke zu den folgenden Unterkapiteln über Nozizeption und chronischen Schmerz.

Für die Praxis heißt das: Prüfen Sie beim älteren Patienten vor dem Eingriff die Dauermedikation auf anticholinerge Beiträge und verzichten Sie perioperativ auf weitere. Bevorzugen Sie Glycopyrronium, wenn Sie eine periphere Wirkung wollen und keine zentrale. Wählen Sie eine Sedierungstiefe, die den Patienten weckbar lässt, und überprüfen Sie das Ziel täglich statt die Laufrate fortzuschreiben.11 Den Fehler erkennen Sie daran, dass ein verwirrter Patient ein zusätzliches Medikament erhält, obwohl die Ursache in der bereits verabreichten Liste steht.
Übung 7.1

Lektion 8

Funktionelles Modell

Denken Sie an ein Fahrzeug mit drei voneinander unabhängigen Bedienelementen. Das Gaspedal ist die glutamaterge Erregung; sie erzeugt Leistung, und sie hat ein besonderes Bauteil, den NMDA-Kanal, der nur bei bereits laufender Bewegung freigibt und der bei Dauervollgas den Motor zerstört. Die Bremse ist die GABAerge und glycinerge Hemmung; sie arbeitet an der Ausgangspforte, sie wirkt auf alles gleichzeitig, und ihre Wirksamkeit hängt von einer Größe ab, die man nicht sieht, nämlich vom Chloridgradienten. Der Zündschlüssel sind die modulierenden Systeme; sie erzeugen keine Bewegung, sondern entscheiden, ob das Fahrzeug überhaupt betriebsbereit ist.

Aus dem Bild folgen drei Sätze. Erstens: Fast alle Hypnotika treten auf die Bremse, nur Ketamin nimmt den Fuß vom Gas. Wer beide Wege kennt, kann den Patienten mit knappem Kreislauf anders führen als den mit erhöhtem Hirndruck. Zweitens: Eine Bremse, die man nur verstärkt, braucht ein Signal, das sie verstärken kann. Fehlt es, wie im späten Status epilepticus, hilft keine Dosissteigerung, sondern nur ein anderer Angriffspunkt. Drittens: Der Zündschlüssel ist die empfindlichste Stelle. Kleine Eingriffe in ein modulierendes System, etwa eine anticholinerge Nebenwirkung, verändern den Betriebszustand eines ganzen Großhirns, obwohl an Gas und Bremse nichts geändert wurde.

Der zweite Teil des Modells betrifft die Zeit. Schnelle Überträgerstoffe wirken in Millisekunden, modulierende Systeme in Sekunden bis Minuten, Plastizität in Stunden bis Tagen. Wer eine Wirkung erwartet, muss wissen, auf welcher dieser drei Zeitskalen sie liegt. Eine Sedierung lässt sich in Minuten steuern, ein Delir nicht, und eine Chronifizierung von Schmerz entsteht auf der langsamsten Skala und ist deshalb nur vorbeugend erreichbar.

Lektion 9

Klinische Übersetzung

Was verändert die Anästhesie?

  • Alle gebräuchlichen Hypnotika außer Ketamin verstärken die GABAerge Hemmung. Daraus folgen die gemeinsamen Nebenwirkungen: Atemdepression, Verlust des Muskeltonus, Vasodilatation und die dosisabhängige Verlangsamung im Elektroenzephalogramm.
  • Propofol senkt Hirndurchblutung und Hirnstoffwechsel gleichsinnig und erhält die Kopplung, während volatile Anästhetika den Verbrauch senken, die Durchblutung aber gleich halten oder erhöhen und damit Fluss und Stoffwechsel entkoppeln.4
  • Ketamin drosselt die Erregung statt die Hemmung zu verstärken. Atemantrieb und Muskeltonus bleiben weitgehend erhalten, Frequenz und Blutdruck steigen, und das Bild im Elektroenzephalogramm unterscheidet sich grundlegend von dem unter Propofol.1
  • Dexmedetomidin arbeitet über den Alpha-2-Rezeptor des Locus coeruleus und erzeugt eine weckbare Sedierung ohne relevante Atemdepression, dafür mit Bradykardie und Hypotonie als dosislimitierenden Wirkungen.6, 8
  • Muskelrelaxanzien wirken ausschließlich peripher und nehmen dem Patienten jede Möglichkeit, eine zu flache Narkose anzuzeigen. Berichtete intraoperative Wachheit trat mit Relaxans bei etwa einer von 8 200 Narkosen auf, ohne Relaxans bei einer von 135 900.12
  • Jede perioperativ neu angesetzte Substanz mit anticholinerger oder antidopaminerger Wirkung greift in ein modulierendes System ein und erhöht das Risiko für Verwirrtheit, besonders im höheren Alter.5

Wann wird diese Physiologie klinisch sichtbar?

  • Der späte Status epilepticus, der auf Benzodiazepine nicht mehr anspricht, weil der Chloridgradient zusammengebrochen ist und GABA-A-Rezeptoren von der Membran verschwunden sind, während NMDA-Rezeptoren hinzugekommen sind.
  • Das zentrale anticholinerge Syndrom im Aufwachraum mit Desorientierung, Unruhe, trockener Haut, weiten Pupillen und Tachykardie, umkehrbar durch einen Hemmstoff des Acetylcholinabbaus.
  • Verwirrtheit nach einem einzigen neu angesetzten Präparat beim alten Patienten, dessen cholinerge Reserve bereits verbraucht war; die anticholinerge Last ist ein beeinflussbarer Faktor.5
  • Opioidtoleranz und ausgeprägte Hyperalgesie nach hoch dosiertem Remifentanil, bei der eine gebrauchsabhängige NMDA-Blockade Teil des Konzepts ist.1
  • Serotoninsyndrom aus der Summe serotonerger Zufuhr bei Patienten unter Antidepressiva, wenn perioperativ weitere serotonerge Substanzen hinzukommen.
  • Neuropathischer Schmerz, der auf Opioide schlecht anspricht, aber auf Substanzen, die modulierende Systeme verstärken: trizyklische Antidepressiva mit einer Zahl notwendiger Behandlungen von 4,6, Serotonin-Noradrenalin-Wiederaufnahmehemmer von 7,4 und Alpha-2-delta-Liganden von 8,9, während Opioide erst dritte Linie sind.7
Vorsicht

Ein Benzodiazepin verstärkt nur eine vorhandene GABAerge Hemmung. Im länger andauernden Status epilepticus ist diese Voraussetzung nicht mehr gegeben, und wiederholte Gaben erzeugen dann Atemdepression und Kreislaufdepression ohne antikonvulsive Wirkung. Wechseln Sie nach der zweiten wirkungslosen Gabe die Wirkstoffklasse und nicht die Dosis.

Aktuelle Evidenz

Für die NMDA-Seite ist die Datenlage klein, aber konsistent. In einer Übersicht aus 130 Studien mit 8 341 Teilnehmern senkte Ketamin den Ruheschmerz nach 24 Stunden um 5 von 100 Millimetern und den Opioidverbrauch über 24 Stunden um 8 mg Morphinäquivalent, verzögerte die erste Analgetikaanforderung um 54 Minuten und senkte Übelkeit und Erbrechen von 27 auf 23 Prozent.1 Beim chronischen Schmerz stützt eine gemeinsame Konsensusempfehlung dreier Fachgesellschaften Indikation, Dosierung und Überwachung intravenöser Ketamininfusionen, am besten belegt beim komplexen regionalen Schmerzsyndrom.2 In 42 Studien mit 4 666 Patienten war kein opioidfreies Regime der opioidbasierten Anästhesie beim Schmerz innerhalb von 24 Stunden überlegen; allein die Kombination aus Ketamin, einem Alpha-2-Agonisten und Lidocain senkte Opioidverbrauch und Übelkeit.3 Für den neuropathischen Schmerz, der über die modulierenden Systeme erreichbar ist, liegen die Zahlen notwendiger Behandlungen bei 4,6 für trizyklische Antidepressiva, 7,4 für Serotonin-Noradrenalin-Wiederaufnahmehemmer und 8,9 für Alpha-2-delta-Liganden, während Opioide erst dritte Linie sind.7

Für die Alpha-2-Seite ist der Nutzen belegt, aber begrenzt. Bei 4 000 Intensivpatienten änderte eine frühe Sedierung mit Dexmedetomidin die 90-Tage-Sterblichkeit nicht, sie lag in beiden Gruppen bei 29,1 Prozent, erzeugte aber mehr Bradykardien, 5,1 gegenüber 0,5 Prozent, und mehr Hypotonien, 2,7 gegenüber 0,5 Prozent.6 Bei 422 septischen Patienten waren Dexmedetomidin und Propofol in delir- und komafreien Tagen gleichwertig.8 Die Fokusaktualisierung der Leitlinie spricht eine bedingte Empfehlung für Dexmedetomidin anstelle von Propofol aus, wenn leichtere Sedierung und weniger Delir im Vordergrund stehen, und sieht sich zu den Antipsychotika beim Delir zu keiner Empfehlung in der Lage.9 Vorbeugend senkte niedrig dosiertes Dexmedetomidin bei 700 Patienten ab 65 Jahren das Delir von 23 auf 9 Prozent, Odds Ratio 0,35.10 Unabhängig vom Wirkstoff ist die Sedierungsintensität selbst ein Risiko: Bei 703 Patienten sagte sie in den ersten 48 Stunden das Sterberisiko mit einer Hazard Ratio von 1,29 und das Delir mit 1,25 voraus, und als günstigstes Ziel wird ein Wachheitsgrad von null genannt.11

Für die cholinerge Seite gibt die europäische Leitlinie den Rahmen: Erfassung des Delirs mit einem validierten Instrument mindestens einmal täglich über mindestens drei Tage, starke Empfehlung für nichtmedikamentöse Mehrkomponentenprogramme mit einem gepoolten relativen Risiko von 0,62, kein Medikament zur Prophylaxe, niedrig dosiertes Haloperidol nur bei Versagen der nichtmedikamentösen Maßnahmen und keine Benzodiazepine zur Behandlung, ausgenommen das Alkoholentzugsdelir; Narkosetiefe, Analgesie und hämodynamische Stabilität gelten als beeinflussbare Faktoren.5 Für die Wahl des Anästhetikums bei knapper zerebraler Reserve bleibt maßgeblich, dass volatile Anästhetika Fluss und Stoffwechsel entkoppeln, während Propofol beides gleichsinnig senkt, und dass akute Änderungen des Kohlendioxidpartialdrucks die Hirndurchblutung im Bereich von 20 bis 80 mmHg um 1 bis 6 Prozent je mmHg verändern.4

Lektion 10

Typische Fehlannahmen

  • Glutamat sei nur ein erregender Überträgerstoff und NMDA nur ein Rezeptor dafür. Der NMDA-Rezeptor ist ein Koinzidenzdetektor: Er leitet erst, wenn Glutamat bindet und die Membran bereits depolarisiert ist, weil vorher Magnesium die Pore verstopft. Genau deshalb trägt er Lernen und Übererregung gleichzeitig.
  • Hemmung bedeute immer Hyperpolarisation. Ein geöffneter Chloridkanal senkt auch den Eingangswiderstand und schwächt damit jeden erregenden Strom, selbst wenn kein Nettostrom fließt. Ohne diesen Shuntmechanismus ist die Wirkung der Anästhetika nicht vollständig erklärbar.
  • Benzodiazepine, Barbiturate, Propofol und volatile Anästhetika wirkten an derselben Stelle. Sie wirken am selben Rezeptor, aber an getrennten Bindungsstellen und mit unterschiedlichem Mechanismus; daraus folgen Wirkungsobergrenze, therapeutische Breite und Nebenwirkungsprofil.
  • Dexmedetomidin sei ein schwächeres Propofol. Es greift an einem anderen Ort an, nämlich am präsynaptischen Alpha-2-Rezeptor des Locus coeruleus, und nimmt den Weckreiz statt die Rinde zu dämpfen. Deshalb bleibt der Patient weckbar, und deshalb sind Bradykardie und Hypotonie die dosislimitierenden Wirkungen.6
  • Anticholinerge Nebenwirkungen seien eine Frage einzelner Präparate. Entscheidend ist die Summe aller Beiträge im Verhältnis zur cholinergen Reserve des Patienten; bei geringer Reserve genügt ein kleiner Zusatz für eine Verwirrtheit.5

Übung 10.1

Lektion 11

Klinischer Fall, Merksätze und Aufgaben

Fall 1: Unruhe und Verwirrtheit am ersten Tag nach Hüftprothese

Eine 81-jährige Patientin wird am ersten Tag nach zementierter Hüftprothese wegen Unruhe und Desorientierung vorgestellt. Sie zupft an den Zugängen, erkennt die Situation nicht und ist zeitlich und örtlich nicht orientiert. Die Herzfrequenz beträgt 104 pro Minute, der Blutdruck 148 zu 82 mmHg, die Temperatur 37,1 Grad Celsius, die Sauerstoffsättigung 95 Prozent unter zwei Litern Sauerstoff. Die Haut ist trocken und warm, die Pupillen sind mittelweit bis weit. Der Blasenkatheter ist bereits entfernt, die Blase sonographisch leer. Der Blutzucker liegt bei 7,2 mmol pro Liter, das Natrium bei 138 mmol pro Liter. Die Kurve nennt als Dauermedikation ein trizyklisches Antidepressivum und ein Spasmolytikum bei Dranginkontinenz; perioperativ erhielt sie Atropin, ein sedierendes Antihistaminikum gegen Übelkeit und Scopolamin als Pflaster. Der Schmerzwert in Ruhe beträgt 2 von 10.

Fall 1, Frage 1

Fall 1, Frage 2

Fall 1, Frage 3

Merksätze

  • Das Gehirn regelt nicht Erregung und nicht Hemmung, sondern deren Differenz. Jeder Hypnotikumeffekt und jeder Krampfanfall ist eine Verschiebung dieser Bilanz.
  • Der NMDA-Kanal leitet nur bei Koinzidenz von Glutamat und Depolarisation. Lernen und Exzitotoxizität nutzen denselben Kanal; sie unterscheiden sich in der Dauer, nicht im Mechanismus.
  • Ein Verstärker der Hemmung braucht ein Signal, das er verstärken kann. Fehlt der Chloridgradient, hilft mehr Benzodiazepin nicht, sondern nur ein anderer Angriffspunkt.
  • Fast alle Hypnotika treten auf die Bremse, nur Ketamin nimmt den Fuß vom Gas. Aus dieser einen Unterscheidung folgen die Nebenwirkungsprofile.
  • Die modulierenden Systeme entscheiden über den Betriebszustand des Gehirns. Wenige Zellen im Hirnstamm haben eine große Wirkung, und das gilt für die erwünschte wie für die unerwünschte.

Aufgaben

Aufgabe 1: Welche physiologische Begründung sprechen Sie

Gegeben:
Eine 74-jährige Patientin befindet sich seit 45 Minuten im generalisierten Status epilepticus. Sie hat zwei ausreichend dosierte Gaben eines Benzodiazepins erhalten, die Anfallsaktivität besteht fort. Ein Kollege möchte eine dritte Gabe verabreichen.

Frage:
Welche physiologische Begründung sprechen Sie dagegen, und was schlagen Sie vor?

Lösung

Benzodiazepine sind reine Verstärker der GABAergen Hemmung und wirken nur, wenn GABA am Rezeptor bindet und der Chloridgradient die Hemmung trägt. Im länger andauernden Anfall ändert sich beides: Die Zelle lädt sich mit Chlorid auf, sodass ein geöffneter Chloridkanal kaum noch hemmt, und gleichzeitig verschwinden GABA-A-Rezeptoren von der Membran, während NMDA-Rezeptoren hinzukommen. Damit fehlt dem Verstärker das zu verstärkende Signal, während die atem- und kreislaufdepressive Wirkung voll erhalten bleibt. Sinnvoll ist der Wechsel der Wirkstoffklasse, also ein Antikonvulsivum mit anderem Angriffspunkt und bei fortbestehender Aktivität die Narkose mit einem Wirkstoff, der den Kanal unabhängig von GABA öffnet oder die glutamaterge Seite drosselt. Parallel werden Oxygenierung, Blutdruck, Temperatur, Blutzucker und Elektrolyte gesichert, weil die Schädigung über die Exzitotoxizität und nicht über die Motorik läuft.

Aufgabe 2: Wie deuten Sie das, und

Gegeben:
Ein 68-jähriger Mann ist 40 Minuten nach einer Cholezystektomie im Aufwachraum unruhig und desorientiert. Die Haut ist trocken und warm, die Pupillen sind weit, die Herzfrequenz beträgt 112 pro Minute. Er hat präoperativ Scopolamin als Pflaster erhalten, intraoperativ Atropin und ein sedierendes Antihistaminikum.

Frage:
Wie deuten Sie das, und wie handeln Sie?

Lösung

Das Bild passt zum zentralen anticholinergen Syndrom. Wachheit, Aufmerksamkeit und Gedächtnis hängen von der cholinergen Versorgung des Kortex ab, die mit dem Alter abnimmt. Hier addieren sich drei Substanzen mit muskarinischer Antagonistenwirkung, von denen mindestens zwei die Blut-Hirn-Schranke passieren. Die anticholinerge Last überschreitet damit die verbliebene Reserve, und es entsteht das typische periphere und zentrale Muster aus trockener Haut, Mydriasis, Tachykardie, Desorientierung und Unruhe. Zu tun ist zuerst der Ausschluss der wichtigen Differenzialdiagnosen: Hypoxie, Hypoglykämie, Schmerz, Harnverhalt und Hyperkapnie. Danach ist das Syndrom durch einen Hemmstoff des Acetylcholinabbaus umkehrbar, unter Überwachung von Frequenz und Rhythmus. Vorbeugend gilt, bei alten Patienten auf zentral wirksame Anticholinergika zu verzichten und, wenn eine periphere Wirkung gewünscht ist, ein quaternäres Präparat ohne zentrale Wirkung zu verwenden.

Aufgabe 3: Welches physiologische Argument sprechen Sie

Gegeben:
Sie betreuen einen 52-jährigen Patienten mit schwerem Schädel-Hirn-Trauma. Ein Kollege schlägt vor, die Narkose mit einem volatilen Anästhetikum zu führen, weil sie gut steuerbar sei.

Frage:
Welches physiologische Argument sprechen Sie dagegen?

Lösung

Volatile Anästhetika entkoppeln Hirndurchblutung und Hirnstoffwechsel. Sie senken den Sauerstoffverbrauch, halten die Durchblutung aber gleich oder erhöhen sie sogar. Bei einem Gehirn mit erschöpfter Volumenreserve bedeutet ein erhöhtes zerebrales Blutvolumen einen Anstieg des intrakraniellen Drucks. Propofol senkt dagegen Durchblutung und Stoffwechsel gleichsinnig und erhält die Kopplung, wirkt also in dieser Situation günstiger. Wichtig ist zusätzlich die Führung des Kohlendioxidpartialdrucks, weil akute Änderungen im Bereich von 20 bis 80 mmHg die Hirndurchblutung um 1 bis 6 Prozent je mmHg verändern; eine anhaltende prophylaktische Hyperventilation ist deshalb keine Behandlung, sondern eine zusätzliche Gefährdung des ohnehin knapp versorgten Gewebes.

Aufgabe 4: Welches Sedierungskonzept wählen Sie, und

Gegeben:
Eine 79-jährige Patientin soll nach Hüftprothesenwechsel für 36 Stunden beatmet bleiben. Die Vorgeschichte nennt eine leichte kognitive Einschränkung.

Frage:
Welches Sedierungskonzept wählen Sie, und mit welchen Zahlen begründen Sie es?

Lösung

Zielführend ist eine leichte, weckbare Sedierung mit täglich überprüftem Ziel. Die Sedierungsintensität der ersten 48 Stunden sagte bei 703 Patienten dosisabhängig das Sterberisiko mit einer Hazard Ratio von 1,29 und das Delir mit 1,25 voraus; als günstigstes Ziel wird ein Wachheitsgrad von null genannt. Für die Substanzwahl spricht die Fokusaktualisierung der Leitlinie eine bedingte Empfehlung für Dexmedetomidin anstelle von Propofol aus, wenn leichtere Sedierung und weniger Delir im Vordergrund stehen. Bei 422 septischen Patienten waren beide Wirkstoffe in delir- und komafreien Tagen gleichwertig, und bei 700 Patienten ab 65 Jahren senkte niedrig dosiertes Dexmedetomidin das Delir von 23 auf 9 Prozent. Einzuplanen sind die dosislimitierenden Wirkungen: Bei 4 000 Patienten traten unter Dexmedetomidin mehr Bradykardien auf, 5,1 gegenüber 0,5 Prozent, und mehr Hypotonien, 2,7 gegenüber 0,5 Prozent, bei unveränderter 90-Tage-Sterblichkeit von 29,1 Prozent in beiden Gruppen. Ergänzend wird die anticholinerge Last überprüft, ein Mehrkomponentenprogramm angewandt und das Delir mindestens einmal täglich mit einem validierten Instrument erfasst.

Aufgabenblock abschließen

Markieren Sie den Block als bearbeitet, wenn Sie alle Aufgaben gelöst und mit den Lösungen verglichen haben.

Abschlussquiz, etwa 8 Minuten

Abschlussquiz

Acht Fragen. Bestanden ab 80 %.

Zum Nachschlagen

Begriffe und Literatur

BegriffBedeutung
Erregungs-Hemmungs-BilanzDifferenz aus erregenden und hemmenden Eingängen einer Nervenzelle; sie und nicht die Erregung allein bestimmt, ob die Zelle ein Aktionspotenzial abgibt.
ShuntwirkungHemmung durch Senkung des Eingangswiderstands über einen geöffneten Chloridkanal; sie wirkt auch dann, wenn kein Nettostrom fließt und keine Hyperpolarisation entsteht.
MagnesiumblockSpannungsabhängige Verstopfung der NMDA-Pore durch ein Magnesiumion beim negativen Ruhepotenzial; er gibt erst mit der Depolarisation nach.
KoinzidenzdetektorEigenschaft des NMDA-Rezeptors, nur bei gleichzeitiger Glutamatbindung und bereits bestehender Depolarisation zu leiten; Grundlage von Lernen und von Exzitotoxizität.
ExzitotoxizitätZelluntergang durch anhaltenden Calciumeinstrom über offene NMDA-Kanäle bei Energiemangel; gemeinsame Endstrecke von Ischämie, Trauma und anhaltendem Krampfanfall.
ChloridgradientVerhältnis von intra- zu extrazellulärer Chloridkonzentration; es entscheidet darüber, ob ein geöffneter Chloridkanal hemmt, und bricht im langen Krampfanfall zusammen.
Alpha-2-RezeptorPräsynaptischer Rückmelder auf noradrenergen Zellen des Locus coeruleus; ein Agonist nimmt der Rinde den Weckreiz und erzeugt eine weckbare Sedierung.
Anticholinerge LastSumme aller muskarinisch antagonistischen Wirkungen der verabreichten Substanzen im Verhältnis zur cholinergen Reserve; beeinflussbarer Beitrag zu Verwirrtheit und Delir.

Literatur

  1. Brinck ECV, Tiippana E, Heesen M et al. Perioperative intravenous ketamine for acute postoperative pain in adults. Cochrane Database Syst Rev. 2018;(12):CD012033. doi:10.1002/14651858.CD012033.pub4
  2. Cohen SP, Bhatia A, Buvanendran A et al. Consensus guidelines on the use of intravenous ketamine infusions for chronic pain from the American Society of Regional Anesthesia and Pain Medicine, the American Academy of Pain Medicine, and the American Society of Anesthesiologists. Reg Anesth Pain Med. 2018;43(5):521-546. doi:10.1097/AAP.0000000000000808
  3. Tripodi VF, Sardo S, Ippolito M, Cortegiani A. Effectiveness and safety of opioid-free anesthesia compared to opioid-based anesthesia: a systematic review and network meta-analysis. J Anesth Analg Crit Care. 2025;5:53. doi:10.1186/s44158-025-00272-9
  4. Slupe AM, Kirsch JR. Effects of anesthesia on cerebral blood flow, metabolism, and neuroprotection. J Cereb Blood Flow Metab. 2018;38(12):2192-2208. doi:10.1177/0271678X18789273
  5. Aldecoa C, Bettelli G, Bilotta F et al. Update of the European Society of Anaesthesiology and Intensive Care Medicine evidence-based and consensus-based guideline on postoperative delirium in adult patients. Eur J Anaesthesiol. 2024;41(2):81-108. doi:10.1097/EJA.0000000000001876
  6. Shehabi Y, Howe BD, Bellomo R et al. Early sedation with dexmedetomidine in critically ill patients. N Engl J Med. 2019;380(26):2506-2517. doi:10.1056/NEJMoa1904710
  7. Soliman N, Moisset X, Ferraro MC et al. Pharmacotherapy and non-invasive neuromodulation for neuropathic pain: a systematic review and meta-analysis. Lancet Neurol. 2025;24(5):413-428. doi:10.1016/S1474-4422(25)00068-7
  8. Hughes CG, Mailloux PT, Devlin JW et al. Dexmedetomidine or propofol for sedation in mechanically ventilated adults with sepsis. N Engl J Med. 2021;384(15):1424-1436. doi:10.1056/NEJMoa2024922
  9. Lewis K, Balas MC, Stollings JL et al. A focused update to the clinical practice guidelines for the prevention and management of pain, anxiety, agitation and sedation, delirium, immobility and sleep disruption in adult patients in the ICU. Crit Care Med. 2025;53(3):e711-e727. doi:10.1097/CCM.0000000000006574
  10. Su X, Meng ZT, Wu XH et al. Dexmedetomidine for prevention of delirium in elderly patients after non-cardiac surgery: a randomised, double-blind, placebo-controlled trial. Lancet. 2016;388(10054):1893-1902. doi:10.1016/S0140-6736(16)30580-3
  11. Shehabi Y, Bellomo R, Kadiman S et al. Sedation intensity in the first 48 hours of mechanical ventilation and 180-day mortality: a multinational prospective longitudinal cohort study. Crit Care Med. 2018;46(6):850-859. doi:10.1097/CCM.0000000000003071
  12. Pandit JJ, Andrade J, Bogod DG et al. 5th National Audit Project (NAP5) on accidental awareness during general anaesthesia: summary of main findings and risk factors. Br J Anaesth. 2014;113(4):549-559. doi:10.1093/bja/aeu313
  13. Shen H, Liu X, Wu L, Jia J, Jin X. Effect of hospital elder life program on the incidence of delirium: a systematic review and meta-analysis of clinical trials. Geriatr Nurs. 2024;56:225-236. doi:10.1016/j.gerinurse.2024.02.017

Standardwerke

  • Silbernagl S, Despopoulos A, Draguhn A. Taschenatlas Physiologie. 9. Auflage. Stuttgart: Thieme; 2018. Grundlagen und Zellphysiologie.
  • Pape HC, Kurtz A, Silbernagl S (Hrsg.). Physiologie. 9. Auflage. Stuttgart: Thieme; 2019.
  • Boron WF, Boulpaep EL. Medical Physiology. 3. Auflage. Philadelphia: Elsevier; 2017.
  • Lüllmann-Rauch R, Asan E. Taschenlehrbuch Histologie. 6. Auflage. Stuttgart: Thieme; 2019.
  • Gropper MA, Cohen NH, Eriksson LI et al. (Hrsg.). Miller’s Anesthesia. 9. Auflage. Philadelphia: Elsevier; 2020.

© 2026 Ulrich Frey. Alle Rechte vorbehalten. Neufassung für das E-Learning, Recherchestand September 2026. Die Inhalte dienen der Aus- und Weiterbildung und ersetzen keine Leitlinie, keine Fachinformation und keine lokalen Standards.